领域前沿·中国
胆固醇代谢重编程塑造肝癌免疫生态及治疗响应: 从代谢稳态到免疫脆弱性
李文锋1,2 王广川1,2*
(1复旦大学附属华山医院普外科肝脏移植中心, 上海 200040; 2中国科学院分子细胞科学卓越创新中心, 多细胞结构与功能重点实验室, 上海 200031)
| 王广川, 中国科学院分子细胞科学卓越创新中心(生物化学与细胞生物学研究所)研究员、课题组组长、博士生导师, 长期致力于肿瘤免疫逃逸的信号与代谢机制研究。围绕“肿瘤如何塑造微环境并限制T细胞应答”这一核心科学问题, 开发空间CRISPR扰动筛选技术CLIM-TIME, 建立解析肿瘤遗传改变与微环境空间组织关系的研究新范式, 揭示肿瘤转移灶空间结构屏障的形成机制及关键干预靶点LOXL2; 进一步揭示胆固醇酯化介导的代谢适应在肝癌免疫逃逸与复发中的关键作用, 发现靶向SOAT1可增强肿瘤细胞对T细胞攻击的敏感性, 并拓展至氧固醇-LXR信号介导的代谢免疫调控机制, 为突破肿瘤免疫微环境的影响、发现代谢靶向与免疫治疗协同策略提供新的理论依据和干预靶点。 |
胆固醇代谢重编程塑造肝癌免疫生态及治疗响应:从代谢稳态到免疫脆弱性
李文锋1,2 王广川1,2*
(1复旦大学附属华山医院普外科肝脏移植中心, 上海 200040; 2中国科学院分子细胞科学卓越创新中心,多细胞结构与功能重点实验室, 上海 200031)
【摘要】肝细胞癌(HCC)是全球主要恶性肿瘤之一, 其发生发展与慢性炎症、代谢异常和免疫失衡密切相关。尽管免疫检查点抑制剂及其联合方案显著改善了部分晚期HCC患者的临床结局,但原发性及获得性免疫治疗耐药仍普遍存在。越来越多的研究表明, 胆固醇代谢异常通过重编程肿瘤微环境的代谢和免疫状态, 影响肝癌的治疗应答。胆固醇代谢并非仅通过增加肿瘤细胞膜脂质供应促进肿瘤生长, 而是通过重塑胆固醇合成、摄取、酯化、外派及氧化等代谢流向, 将全身代谢状态转化为局部免疫调控信号, 从而同时影响肿瘤细胞自身的代谢适应性, 以及T细胞、NK细胞和巨噬细胞等免疫细胞的功能状态。该文综述HCC胆固醇代谢重编程及其与肝脏免疫监视的关系,特别关注胆固醇及其衍生代谢物在不同细胞和不同亚细胞区室中的功能差异, 强调胆固醇的免疫作用并非简单取决于其绝对含量, 而受到代谢流向、细胞类型、空间定位和微环境状态的共同决定。进一步总结胆固醇代谢维持HCC细胞氧化还原稳态和代谢韧性的机制, 并重点讨论胆固醇酯化酶SOAT1介导的代谢缓冲在肿瘤抵抗免疫攻击和复发中的作用。最后, 该文提出未来胆固醇代谢靶向治疗应从单纯“降低胆固醇水平”转向“精准重塑代谢免疫生态”, 即通过靶向特定活性代谢物及其代谢节点, 一方面解除免疫抑制, 另一方面降低肿瘤细胞对免疫攻击的代谢韧性, 从而提高免疫治疗的有效性。
【关键词】肝细胞癌; 胆固醇代谢; 免疫逃逸; 肿瘤微环境; 免疫治疗; 代谢韧性
Cholesterol Metabolism Reprogramming Shapes the Immune Ecosystem and Therapeutic Response in Liver Cancer: from Metabolic Homeostasis to Immune Vulnerability
LI Wenfeng1,2, WANG Guangchuan1,2*
(1Liver Transplantation Center, Department of General Surgery, Huashan Hospital, Fudan University, Shanghai 200040, China; 2Key Laboratory of Multi-Cell Systems, Shanghai Institute of Biochemistry and Cell Biology, Center for Excellence in Molecular Cell Science, Chinese Academy of Sciences, Shanghai 200031, China)
【Abstract】HCC (hepatocellular carcinoma) is one of the major malignant tumors worldwide, and its development is closely associated with chronic inflammation, metabolic dysregulation, and immune imbalance. Although immune checkpoint inhibitors and their combination regimens have significantly improved the clinical outcomes of some patients with advanced HCC, primary and acquired resistance to immunotherapy remains common. Accumulating evidence indicates that aberrant cholesterol metabolism reprograms the metabolic and immunological state of the tumor microenvironment, thereby influencing therapeutic responses in HCC. Rather than merely promoting tumor growth by increasing lipid supply to the tumor cell membrane, cholesterol metabolism reshapes the flux of cholesterol synthesis, uptake, esterification, efflux, and oxidation, converting systemic metabolic status into local immune regulatory signals. This simultaneously affects the metabolic adaptability of tumor cells and the functional state of immune cells such as T cells, NK cells, and macrophages. This review summarizes cholesterol metabolism reprogramming in HCC and its relationship with hepatic immune surveillance, with particular focus on the functional differences of cholesterol and its derived metabolites across different cell types and subcellular compartments. This article emphasizes that the immunological effects of cholesterol are not simply determined by its absolute levels, but are collectively governed by metabolic flux, cell type, spatial localization, and microenvironmental status. Furthermore, this article summarizes the mechanisms by which cholesterol metabolism maintains redox homeostasis and metabolic resilience in HCC cells, and highlight the role of SOAT1, a cholesterol esterification enzyme, in mediating metabolic buffering that enables tumor resistance to immune attack and recurrence. Finally, this article proposes that future cholesterol metabolism-targeted therapies should shift from merely “lowering cholesterol levels” to “precisely remodeling the metabolic immune ecosystem”—that is, by targeting specific active metabolites and their metabolic nodes to simultaneously relieve immunosuppression and reduce the metabolic resilience of tumor cells against immune attack, thereby improving the efficacy of immunotherapy.
【Keywords】hepatocellular carcinoma; cholesterol metabolism; immune evasion; tumor microenvironment; immunotherapy; metabolic resilience
1 从肿瘤代谢重编程走向代谢免疫生态
肝细胞癌(hepatocellular carcinoma, HCC)是全球第七大常见恶性肿瘤和第三大癌症死亡原因,2024年全球新发病例约84.3万, 死亡约73.2万[1]。尽管手术切除、局部消融和肝移植可使部分早期HCC患者获得长期生存, 但多数患者在确诊时已处于中晚期, 系统治疗仍是主要治疗手段。以索拉非尼和仑伐替尼为代表的分子靶向治疗开启了HCC系统治疗的新阶段。近年来, 以免疫检查点抑制剂(immune checkpoint inhibitors, ICIs)为核心的免疫联合治疗方案, 如阿替利珠单抗联合贝伐珠单抗、信迪利单抗联合贝伐珠单抗类似物等, 进一步显著改善了部分晚期HCC患者的生存质量。然而, 总体的客观缓解率仍不足30%[2], 原发性耐药和获得性耐药仍然是限制HCC免疫治疗获益的主要障碍[3]。
HCC免疫治疗耐药与其独特且高度异质性的肿瘤免疫微环境密切相关[4-5]。HCC常发生于慢性肝炎、肝硬化及代谢性肝病等长期炎症和组织损伤背景中[5-6], 肝脏固有的免疫耐受特性又与肿瘤诱导的免疫抑制相互叠加[7], 共同形成CD8⁺ T细胞浸润不足、效应功能受损, 以及调节性T细胞(regulatory T cell,Treg)、髓源性抑制细胞和免疫抑制性巨噬细胞大量富集的免疫生态[5,8-11]。因此, 单纯解除PD-1/PD-L1等免疫检查点, 往往难以充分突破限制T细胞浸润、活化和持续杀伤的复杂微环境屏障[12-13]。如何理解并干预这种由肿瘤细胞与多种免疫细胞共同构建的免抑制生态, 已成为HCC免疫治疗的关键问题。
代谢重编程为理解这一问题提供了新的视角[14-16]。传统意义上, 肿瘤代谢重编程主要被视为是调控肿瘤细胞增殖和满足能量、生物合成需求的基础。然而, 证据表明, 肿瘤代谢并不局限于肿瘤细胞内部,而是通过调节营养竞争、分泌活性代谢物、调控代谢物供应及介导细胞间代谢信号, 主动重塑周围细胞的代谢与信号微环境, 进而影响免疫细胞的组成、状态和相互作用, 最终影响免疫逃逸与治疗响应[17]。对于HCC而言, 这一问题尤为突出。肝脏既是机体脂质代谢和胆固醇稳态的核心器官, 也是HCC发生的重要场所。因此, HCC的发生发展往往伴随着胆固醇代谢网络的系统性重塑。近年来, 大量研究揭示了胆固醇合成、摄取、酯化、外排及氧化等关键代谢节点在HCC中发生异常, 并与肿瘤进展、免疫抑制及免疫治疗响应密切相关[18-21]。
胆固醇之所以值得特别关注, 在于它兼具结构脂质和代谢信号的双重属性。一方面, 它是细胞膜的重要组成成分, 参与膜结构、脂筏形成及信号转导; 另一方面, 它又是胆汁酸、氧化甾醇以及多种代谢中间体的前体, 其不同代谢去向能够产生性质截然不同的生物学信号。换言之, 肿瘤中的胆固醇异常并不仅仅意味着“胆固醇增加”, 更意味着胆固醇在不同代谢通路之间重新分配。这一认识提示, 理解胆固醇与HCC免疫的关系需要从“胆固醇含量”进一步转向“胆固醇代谢状态”。近年来关于T细胞、巨噬细胞、NK细胞和树突状细胞的研究已经显示,相同的胆固醇代谢模式的改变在不同细胞、不同亚细胞区室以及不同疾病背景下可能产生相反的免疫效应。
因此, 本文提出一个核心观点: 胆固醇代谢是连接系统性代谢异常与肿瘤免疫生态的重要调控层, 其作用并非由胆固醇总量单独决定, 而是由胆固醇代谢流向、活性代谢物、细胞类型及其空间分布共同决定的。基于这一框架, 本文将从胆固醇稳态及其重编程出发, 进一步讨论胆固醇代谢如何塑造HCC免疫生态、如何赋予肿瘤细胞抵抗免疫攻击的代谢韧性, 以及如何利用这些机制发展代谢靶向联合免疫治疗策略。
2 胆固醇代谢稳态: 从代谢物质到信号系统
2.1 胆固醇稳态的基本组成
胆固醇是哺乳动物细胞膜的重要组成部分, 通常占细胞膜脂的20%~25%, 在维持膜完整性、膜流动性、膜蛋白功能以及细胞信号转导中发挥重要作用[22-23]。与此同时, 胆固醇还是胆汁酸、氧化固醇及多种代谢中间体的前体, 因此其生物学功能不局限于膜结构的维持, 而是与细胞代谢和信号调控密切相关。
人体胆固醇主要来自两个方面: 一是通过饮食摄入的外源性胆固醇; 二是机体自身合成的内源性胆固醇。肝脏在调控机体胆固醇稳态方面起着关键作用, 通过调节胆固醇的合成(经甲羟戊酸途径)、摄取(通过低密度脂蛋白受体)、储存(转化为胆固醇酯)、转化(经胆汁酸合成)以及向周围组织的分布(通过脂蛋白), 来控制血液中胆固醇的水平[24]。约有50%的胆固醇在肝脏中合成[25]。在正常生理状态下, 肝细胞通过多条相互耦联的代谢途径维持胆固醇稳态[26]: 乙酰辅酶A(acetyl coenzyme A, acetyl-CoA)经甲羟戊酸途径合成胆固醇, 其中HMGCR、SQLE和DHCR24等是关键代谢酶[27-29]; 同时, 肝细胞通过低密度脂蛋白受体(low-density lipoprotein receptor,LDLR)摄取外源性脂蛋白; 过量的游离胆固醇可在游离胆固醇在甾醇O-酰基转移酶1/2(sterol Oacyltransferase1/2, SOAT1/2, 亦称ACAT1/2)催化作用下酯化为胆固醇酯储存在脂滴中[30]; 胆固醇酯化由两种同工酶(SOAT1和SOAT2)催化。两者虽具有约50%的氨基酸序列同源性, 但在组织分布、底物偏好和生理功能上存在显著差异。在成人肝脏中, SOAT1而非SOAT2是胆固醇酯化的主要催化酶。免疫定量研究显示, 在肝细胞样HepG2细胞中,ACAT1(又称SOAT1)占总ACAT活性的85%~90%, 其余归因于ACAT2(又称SOAT2)。免疫耗竭实验进一步证实, ACAT1约占成人肝脏总ACAT活性的90%,而ACAT2仅占10%~20%。Chang等[31]在综述中明确指出: “在人、小鼠和猴之间, ACAT1和ACAT2组织分布的关键差异在于, 成人肝脏(包括肝细胞和胆管细胞)中的主要酶是ACAT1, 而非ACAT2”。
与之相反, 小鼠肝脏的胆固醇酯化主要由SOAT2介导。ACAT2在成人非人灵长类和小鼠肝脏中均被证实为主要表达的ACAT亚型。在正常小鼠肝脏中, Soat1基因敲除仅导致肝胆固醇酯水平降低约30%(标准饲料), 且在高脂饮食下与野生型无差异, 表明SOAT1在小鼠肝脏胆固醇酯化中仅发挥次要作用。小鼠肝脏的胆固醇酯化功能主要由SOAT2承担, SOAT2通过将胆固醇酯掺入载脂蛋白B(apoB)包含的脂蛋白(如VLDL)中, 参与脂蛋白组装和分泌。过剩的胆固醇还可通过ATP结合盒(ATP-binding cassette, ABC)转运蛋白如ABCA1、ABCG5、ABCG8被外排[32], 或经CYP27A1/CYP46A1等酶被氧化为氧化甾醇(oxysterols), 进一步参与胆汁酸合成及其他代谢过程[33-37]。
更重要的是, 胆固醇代谢的不同去向并非简单的“消耗”或“储存”, 而可能产生性质截然不同的生物学信号。例如, 胆固醇可被酯化后以相对惰性的形式储存, 也可被氧化形成具有强烈信号活性的氧化甾醇。因此, 胆固醇稳态不仅是维持胆固醇总量, 更是协调胆固醇在不同代谢池和代谢通路之间的动态分配。在肝细胞中, 过量的游离胆固醇可调控胆固醇代谢, 这一过程主要受到固醇调节元件结合蛋白2(sterol regulatory element-binding protein2, SREBP2, 调节胆固醇代谢)、肝X受体(liver X receptor, LXR, 感应氧化甾醇)和法尼醇X受体(farnesoid X receptor, FXR, 感应胆汁酸)等代谢感知与转录调控系统的协同控制(图1)[38]。当这些调控节点发生异常时, 胆固醇代谢通量及其产物谱随之改变, 并可能进一步影响细胞状态和组织微环境, 最终推动疾病发生发展。
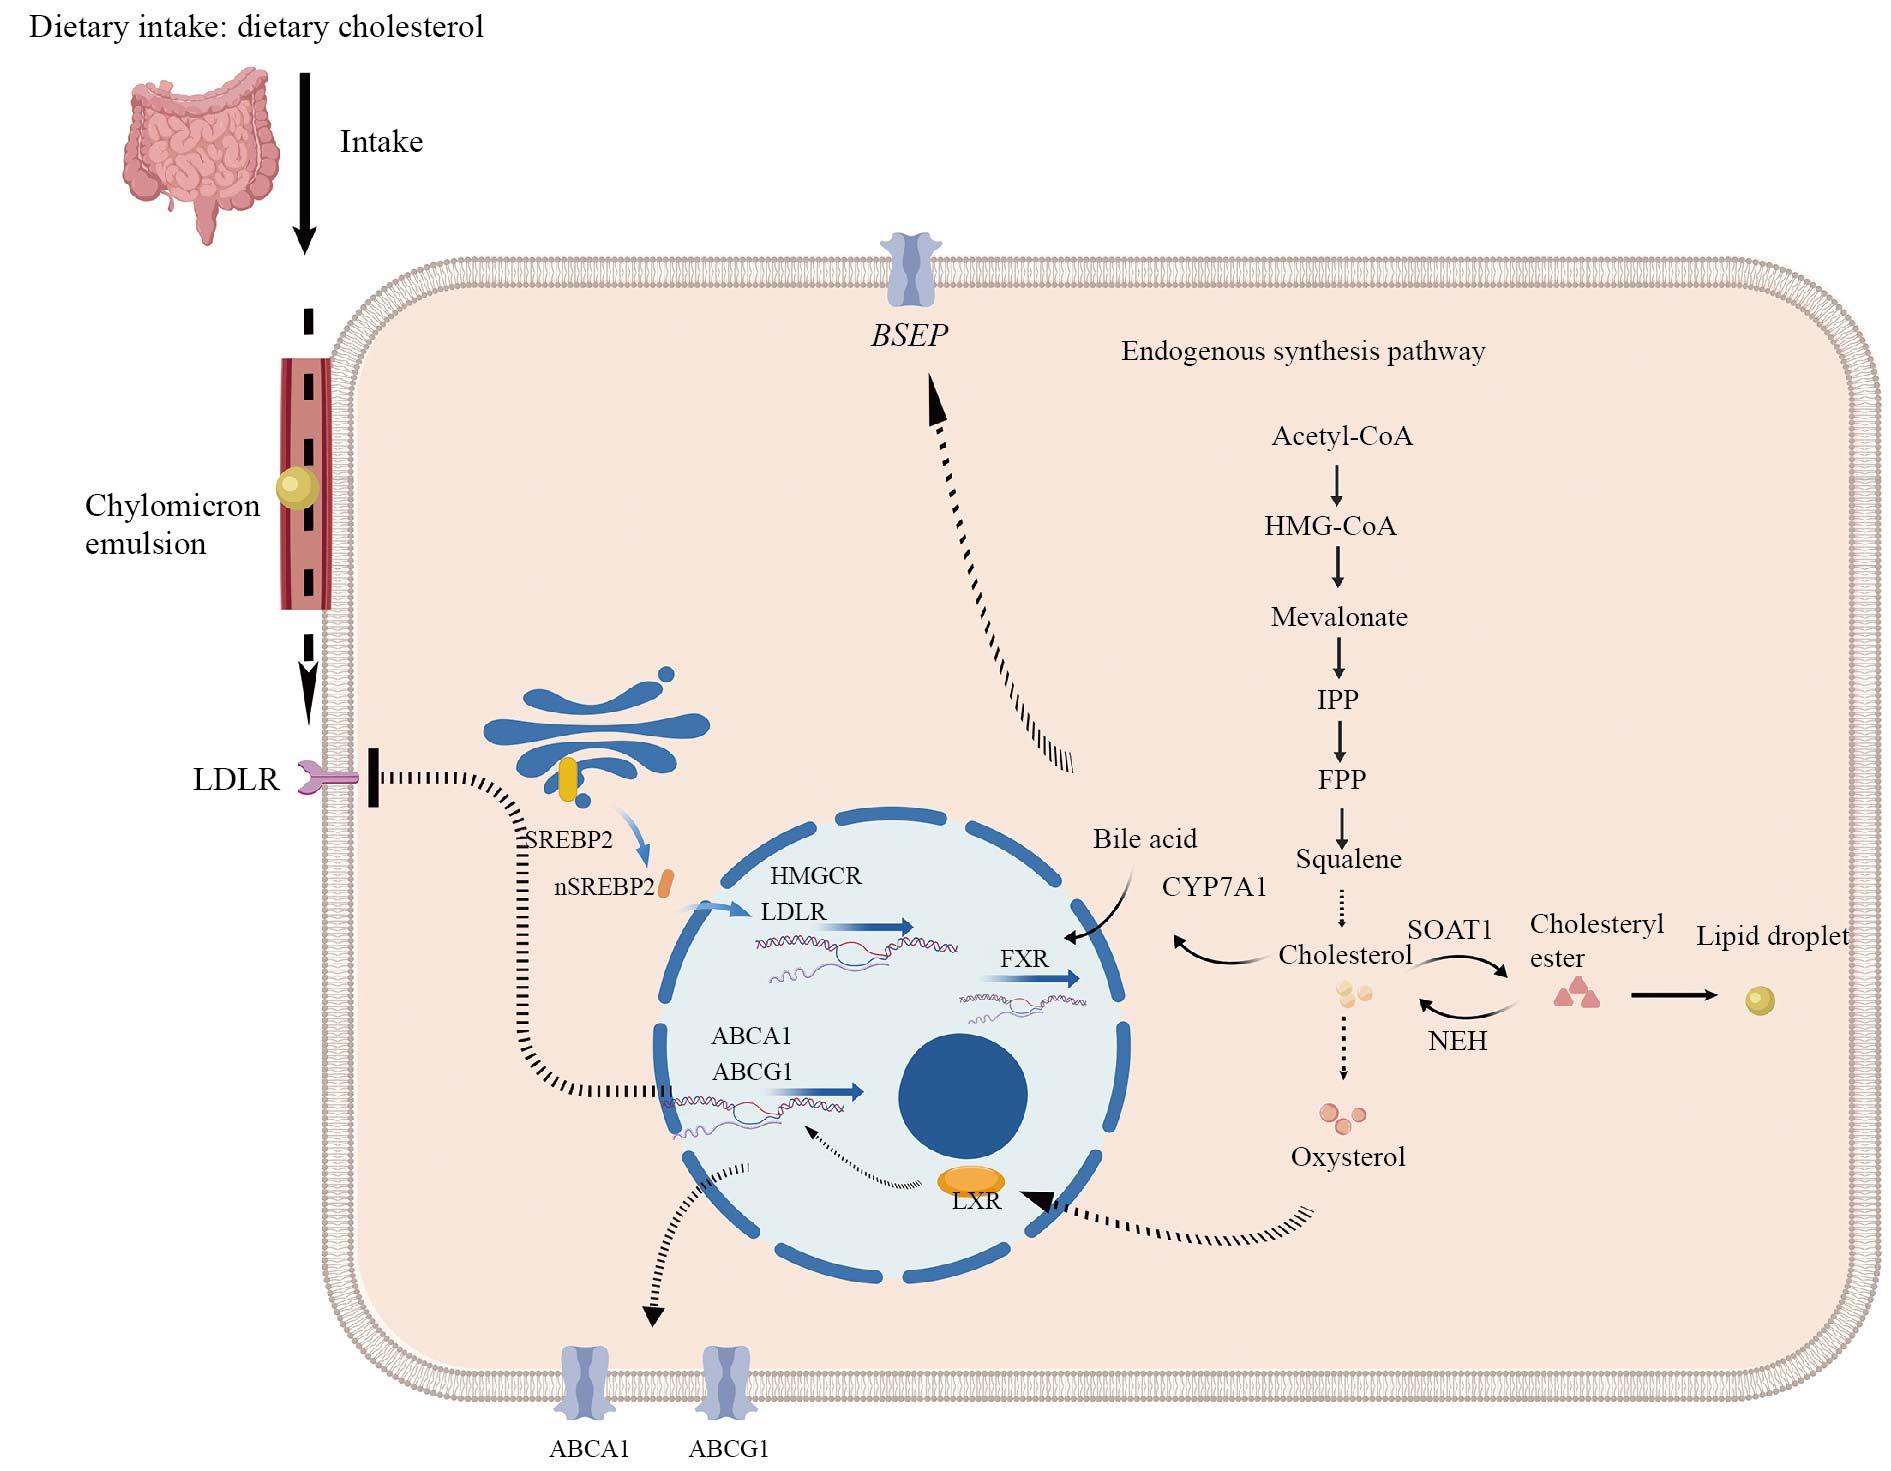
胆固醇稳态通过生物合成、摄取、酯化、外排和氧化降解等多个环节的协调调控得以维持。胆固醇的生物合成经甲羟戊酸途径完成, 关键限速酶包括HMGCR、SQLE和DHCR24。外源性胆固醇通过LDLR介导的内吞作用被摄取。游离胆固醇在SOAT1/2作用下被酯化为胆固醇酯, 储存于脂滴中。过剩的胆固醇通过ABC转运蛋白如ABCA1、ABCG1外排, 或经CYP27A1、CYP46A1氧化为氧化甾醇, 后者可进一步转化为胆汁酸。这一网络受SREBP2(调控胆固醇代谢)、LXR(感应氧化甾醇)和FXR(感应胆汁酸)三个核受体系统的严密调控。任何节点的失调都可能打破稳态,向促癌方向倾斜。
Cholesterol homeostasis is maintained through the coordinated regulation of multiple processes such as biosynthesis, uptake, esterification, excretion and oxidation degradation. Cholesterol biosynthesis is accomplished via the mevalonate pathway, with key rate-limiting enzymes including HMGCR, SQLE and DHCR24. Exogenous cholesterol is taken up through the LDLR-mediated endocytosis. Free cholesterol is esterified by SOAT1/2 into cholesterol esters and stored in lipid droplets. Excess cholesterol is excreted via ABC transporters such as ABCA1, and ABCG1, or oxidized to oxysterols by CYP27A1, CYP46A1, which can then be further converted into bile acids. This network is tightly regulated by three nuclear receptor systems: SREBP2 (regulating cholesterol metabolism), LXR (sensing oxysterols), and FXR (sensing bile acids). Any imbalance at any node can disrupt the homeostasis and tip the balance towards carcinogenesis.
图1 胆固醇代谢通路
Fig.1 Cholesterol metabolism pathway
2.2 SREBP2、LXR和FXR: 胆固醇代谢的感知与反馈
胆固醇稳态的维持依赖于细胞对不同代谢信号的持续感知。其中, SREBP-SCAP-INSIG系统主要负责感知细胞内胆固醇供应状态并调节胆固醇的合成与摄取; LXR主要响应氧化甾醇, 提供一种正向反馈调节系统促进多余胆固醇的外派和代谢。FXR则通过感知胆汁酸调控胆固醇向胆汁酸的转化。三者分别从胆固醇供给、胆固醇过剩以及胆汁酸生成等不同层面构成相互衔接的反馈调控网络[39-40]。
SREBP是细胞调控脂质代谢的核心转录因子家族。SREBP1和SREBP2均以膜蛋白形式位于内质网(endoplasmic reticulum, ER)膜, 并与SREBP裂解激活蛋白(SREBP cleavage-activating protein, SCAP)相互作用, 而SCAP又会与胰岛素诱导基因蛋白1/2(INSIG1/INSIG2)结合形成复合物。SREBP1主要参与脂肪酸和脂质合成调控, 其中SREBP1c主要调控脂肪酸合成, 而SREBP1a兼具调控脂肪酸和胆固醇合成的能力; SREBP2则主要负责胆固醇合成和摄取相关基因的转录调控。
当内质网胆固醇供应不足时, SCAP构象发生变化并从INSIG蛋白上解离, 随后携带SREBPs从内质网转运至高尔基体。在高尔基体中, SREBP被蛋白酶切割[41], 释放具有转录活性的N-端碱性螺旋–环–螺旋转录因子结构域。该结构域进入细胞核,激活含有固醇调节元件的目标基因表达, 从而增强胆固醇合成和摄取[42]。相反, 当细胞内胆固醇水平较高时, 胆固醇及其他固醇类物质[如去甲基固醇、24S-羟基胆固醇、25-羟基胆固醇(25-hydroxycholesterol,25HC)和27-羟基胆固醇(27-hydroxycholesterol,27HC)]会将SREBPs滞留在内质网中, 从而抑制胆固醇合成和摄取。由此, SREBP2构成了一个典型的“胆固醇不足–合成/摄取增强, 胆固醇充足–合成/摄取抑制”的负反馈调控系统。
与SREBP主要维持胆固醇供应不同, LXR主要承担胆固醇过剩时的应答。LXR包括LXRα和LXRβ两种亚型, 其中LXRβ广泛表达于多种组织, 而LXRα主要在肝脏中高表达, 并在巨噬细胞、脂肪组织、肠道等组织中发挥重要作用[25]。LXR可被多种氧化甾醇激活, 通过诱导ABCA1、ABCG1和APOE等基因表达促进胆固醇外流, 同时调节脂肪酸重塑及代谢相关基因如ELOVL5、FADS2、SCD1、SCD2、LPCAT3和SREBP1c的表达[41-43]。因此, LXR构成了细胞应对胆固醇过剩的重要反馈机制。当细胞内胆固醇负荷增加时, 氧化甾醇会激活LXR, 进而促进胆固醇胞外转运、脂蛋白重塑及代谢清除, 从而降低游离胆固醇积累量或溶酶体内胆固醇结晶所造成的细胞毒性。超出细胞处理能力的多余胆固醇, 根据其所在位置可能有三种去向: ①通过胆固醇外流通路被转运至细胞外受体; ②重新酯化并储存; ③转化为氧化型胆固醇[44-47]。不同出口之间的代谢分流, 将进一步决定细胞内胆固醇、胆固醇酯和氧化甾醇等不同代谢池的组成, 并由此产生不同的生物学效应。
FXR则位于胆固醇代谢向胆汁酸代谢转化的关键节点。FXR主要表达于肝脏、肾脏和肠道等组织,并通过感知胆汁酸水平调控胆汁酸合成、转运及肠肝转化。在肝脏中, FXR可通过调控胆汁酸合成相关基因, 尤其是胆固醇7α羟化酶(胆汁酸合成的限速酶)的表达, 控制胆固醇向胆汁酸的转化, 从而参与维持胆固醇稳态[48-50]。此外, FXR还可调控脂肪酸合成、脂质转运和β氧化过程, 调节全身脂质谱。因此,FXR介导的信号转导与肥胖、糖尿病、动脉粥样硬化和非酒精性脂肪性肝病(nonalcoholic fatty liver disease, NAFLD)等多种代谢疾病密切相关[51-52]。
总体而言, SREBP2、LXR和FXR并非简单地分别控制胆固醇合成、外排和转化, 而是构成了一个“代谢物感知–反馈调控–代谢分流–信号输出”的动态调节网络。该网络决定胆固醇究竟以游离胆固醇、胆固醇酯、氧化甾醇还是胆汁酸等不同形式存在,并进一步将胆固醇代谢状态转化为细胞信号。由此,胆固醇代谢不再只是维持细胞物质供给的基础代谢过程, 而是成为连接代谢状态、细胞功能与组织微环境的重要信号系统。
3 胆固醇代谢重编程塑造HCC免疫生态
3.1 肝癌中的胆固醇代谢重编码
肝脏是脂质合成、储存和降解的核心器官。肝癌的一个标志性特征是脂质代谢失调。这种代谢改变确保增殖中的肿瘤细胞获得足够的脂质, 用于膜结构形成、能量供给和蛋白质翻译后修饰[53]。大量脂质代谢物可发挥多效性促瘤作用, 与肝细胞癌细胞抵抗细胞死亡、转移播散及免疫抑制密切相关。胆固醇代谢重编程已被公认为HCC的重要代谢改变之一[54]。胆固醇的合成、摄取、酯化、外排及氧化等多个环节共同参与肿瘤增殖、转移和免疫逃逸[55]。胆固醇代谢通路的特征性改变以及由此产生的特征性的代谢物谱改变对HCC的发生和进展具有重要意义。肝细胞癌获得代谢自主性是一个协调的网络, 而非简单的胆固醇丰度增加。证据表明, 胆固醇生物合成、LDL来源摄取、SOAT1介导的酯化以及SCAP-SREBP2依赖甾醇感应可协同维持膜生物合成、脂筏信号转导和应激缓冲。这些代谢变化可能促进EGFR/PI3K/AKT和ERK信号转导、上皮–间质转化(epithelial-mesenchymal transition, EMT)及免疫逃逸, 尽管主导通路因肿瘤亚型、病因和微环境环境而异。
胆固醇的摄入增加是HCC中胆固醇代谢紊乱的关键环节, 其通过上调SCARB1等受体表达增强外源性胆固醇摄取, 激活致癌信号通路、重塑免疫微环境并驱动治疗耐药, 最终促进肝癌恶性进展[56]。LDLR在肝癌中的表达改变目前观点不一, 主流观点认为LDLR的表达水平显著低于肿瘤周围的正常细胞, 从而降低肝细胞对LDL的摄取, 低LDLR表达可以通过激活MEK/ERK信号通路, 促进HCC细胞中的胆固醇合成[57]。另外也有一些观点认为, HCC细胞通过上调LDLR等表面受体表达增强外源性胆固醇的摄取,肿瘤细胞通过上调LDLR表达, 满足其对胆固醇的高需求。LDLR还与仑伐替尼的耐药有关。胆固醇代谢紊乱与药物外排转运蛋白的表达相关。在耐仑伐替尼的肝细胞癌(HCC)细胞中, ABCB1的表达上调,显著增加了仑伐替尼的外排。这种上调依赖于胆固醇代谢的激活以及脂质筏的形成。卵磷脂–胆固醇酰基转移酶(lecithin-cholesterol acyltransferase, LCAT)能够通过促进LDLR和SCARB1的表达来促进对高密度脂蛋白胆固醇(HDL-C)的摄取。HDL-C的积累会抑制SREBP2的成熟, 从而抑制SREBP2介导的胆固醇合成, 导致仑伐替尼耐药[58]。SREBF2过表达可消除LCAT的抑制活性, 进一步验证了LCAT通过SREBP2通路发挥功能。LCAT上调可通过LCAT/HDL-C轴抑制胆固醇合成并抑制HCC细胞增殖, 且与患者良好预后相关[58-59]。另外, PCSK9是LDLR降解的关键调控因子。PCSK9通过与LDLR的EGF结构域相互作用, 促进LDLR和LDL进入溶酶体降解, 最终降低细胞内胆固醇水平。有研究显示PCSK9异常高表达通过促进LDLR降解调控胆固醇稳态, 同时抑制PCSK9可以通过物理结合破坏MHC I在细胞表面的循环,促进其在溶酶体中的重新定位和降解, 这是独立于调节胆固醇的调控方式[60]。HCC中胆固醇从头合成途径显著增强。关键限速酶包括HMGCR、SQLE和DHCR24表达水平和活性普遍升高, 从而驱动胆固醇的过量生成。HMGCR作为胆固醇合成的经典限速酶, 在HCC中亦呈现异常激活。HMGCR是甲羟戊酸途径的关键酶之一, 在HCC中, HMGCR表达上调,与肿瘤干细胞(cancer stem cells, CSCs)的干性维持和转移能力密切相关。HMGCR通过一个多层次、网络化的机制驱动HCC的进展。它不仅通过Hedgehog信号通路赋予肿瘤细胞干性和转移能力[61], 还通过驱动胆固醇合成–戊糖磷酸途径(pentose phosphate pathway,PPP)正反馈环路和激活YAP/TAZ来提供持续的增殖和生存信号[62], 同时通过维持抗氧化防御来抵抗细胞死亡, 并最终通过FAK-HMGCR轴介导对索拉非尼的治疗耐药。这些研究说明胆固醇合成作为一个过程, 而非胆固醇本身, 是HCC的主要贡献者[63]。这些机制共同确立了HMGCR作为HCC中一个核心致癌节点和治疗靶点的地位。SQLE是近年来的研究热点, 作为胆固醇合成通路中继HMGCR之后的第二个限速酶, SQLE在HCC组织中显著高表达。多队列整合分析及组织微阵列研究均证实了SQLE在HCC中表达上调。SQLE的异常高表达不仅促进肿瘤细胞增殖和迁移, 还通过调节脂质代谢、m6A RNA修饰和DNA损伤应答等途径参与肿瘤进展[64]。更重要的是, SQLE高表达与CD8⁺ T细胞浸润减少和活化受到抑制密切相关。法尼基二磷酸合酶(farnesyl diphosphate synthase, FDPS)位于甲羟戊酸通路的分支点, 不仅可合成胆固醇前体, 还可生成用于蛋白质异戊烯化修饰的底物。单细胞胆固醇代谢图谱研究揭示, FDPS驱动的胆固醇代谢重编程是HCC恶性进展和免疫治疗抵抗的关键机制。胆固醇代谢活性在免疫检查点阻断(immune checkpoint blockade, ICB)非应答者中显著升高, FDPS在恶性细胞亚群中异常高表达[65]。SREBP2是调控胆固醇合成的关键转录因子。在肝细胞癌(HCC)中扮演着核心驱动角色,SREBP2的异常激活是连接脂质代谢重编程与肿瘤恶性进展的关键枢纽。它通过驱动胆固醇合成、激活致癌信号通路, 重塑免疫微环境以及介导治疗耐药。SREBP2直接转录激活甲羟戊酸通路中的关键限速酶, 导致胆固醇合成亢进。过量的胆固醇被整合到细胞膜, 形成富含胆固醇的脂筏, 这些脂筏作为信号平台, 激活下游信号通路, 从而驱动肿瘤细胞增殖[66]。在正常生理条件下, SREBP2的激活受到细胞内胆固醇水平的严格负反馈调控。但在HCC中, 这一调控机制被多重因素破坏, 导致SREBP2处于持续活化状态。
游离胆固醇在SOAT1(亦称ACAT1)作用下被酯化为胆固醇酯, 储存于脂滴中。SOAT1是当前HCC胆固醇代谢领域研究最深入的靶点之一。整合临床肝癌蛋白质组学与T细胞杀伤筛选研究发现, SOAT1是驱动HCC免疫逃逸及术后复发的关键代谢因子。SOAT1高表达的HCC患者复发率更高、预后更差,且对免疫检查点抑制剂治疗反应更差[67]。我们的研究进一步发现, SOAT1水平在HCC中异常升高, 并与肿瘤复发及不良预后密切相关。机制研究表明,肝癌细胞通过SOAT1胆固醇酯化, 协同维持胆固醇和脂肪酸代谢, 从而增强其抗氧化能力和代谢韧性,使肿瘤细胞能够抵御CD8+ T细胞介导的免疫攻击。SOAT1敲除或药理学抑制可破坏这一代谢缓冲体系,导致胆固醇酯化储存较少、脂质代谢失衡、PGE2产生减少及氧化还原稳态受损; 在IFN-γ和细胞毒性压力下, 进一步诱导脂质过氧化损伤, 从而显著提高肿瘤细胞对免疫杀伤的脆弱性。这一发现进一步拓展了胆固醇酯化在肿瘤中的生物学意义: SOAT1驱动的胆固醇酯化不仅帮助了肿瘤细胞储存过量胆固醇,更为其建立了抵御免疫压力的代谢“缓冲层”。此,SOAT1抑制的治疗价值并不只是降低CE水平, 而在于解除肿瘤细胞依赖胆固醇代谢建立的适应性保护,使原本具有较强代谢韧性的肿瘤细胞重新暴露于免疫攻击之下[19]。
胆固醇的清除途径在HCC中也发生显著改变。介导胆固醇外排的蛋白主要有ABCA1、ABCG1和ABCG5。LXR是促进ABCA1、ABCG1和ABCG5等外排蛋白表达的核心转录因子。在HCC中, LXR信号通路被抑制, 直接导致胆固醇外排能力下降,造成癌细胞胆固醇积累[24]。作为LXR的经典靶基因, ABCA1在HCC中的表达水平显著降低, 这与患者的不良预后相关。ABCA1的下调减少胆固醇外排, 使细胞内胆固醇水平升高, 为肿瘤细胞增殖提供膜生物合成原料。然而, ABCA1在HCC中的作用也存在情境依赖性—有研究发现ABCA1通过促进EMT增强肝癌细胞的增殖、侵袭和迁移能力, 提示ABCA1在不同细胞亚群和微环境背景下可能发挥相反的功能。ABCG5/G8是介导胆固醇向胆汁排泄的关键异二聚体转运蛋白。在HCC中, YAP1-TEAD1复合物直接结合并抑制了ABCG5、ABCG8的转录, 限制了胆固醇外排, 促进了细胞内胆固醇积累。临床数据也显示, ABCG5高表达与肝癌患者更长的生存时间相关。ABC转运蛋白(ABCA1、ABCG1)介导胆固醇外排, 其表达和功能在HCC中常受抑制, 导致胆固醇在肿瘤细胞内蓄积。LXRα作为氧化甾醇的核受体, 在调控胆固醇外排中发挥关键作用。研究发现, 肿瘤细胞可通过上调LXRα和ABCA1表达驱动免疫抑制性巨噬细胞的生成。胆固醇的氧化降解由甾醇27-羟化酶(cytochrome P450 family 27 subfamily A member 1, CYP27A1)和胆固醇24-羟化酶(cytochrome P450 family 46 subfamily A member 1, CYP46A1)介导, 生成27-羟基胆固醇和24-羟基胆固醇等氧化甾醇, 后者可进一步转化为胆汁酸。在HCC中, CYP27A1的表达水平常低于癌旁组织。机制研究表明, CYP27A1通过降低胆固醇水平抑制HCC进展[68]; 总体来说, 肝细胞癌(HCC)中胆固醇代谢的紊乱并非单一环节的异常, 而是一个合成、摄取、酯化、外排等多条通路协同重分配的系统性过程。这种重分配产生了特征性代谢物谱, 通过代谢流向、细胞类型、空间定位和微环境状态驱动肝癌的发生、发展和治疗耐药(图2)。
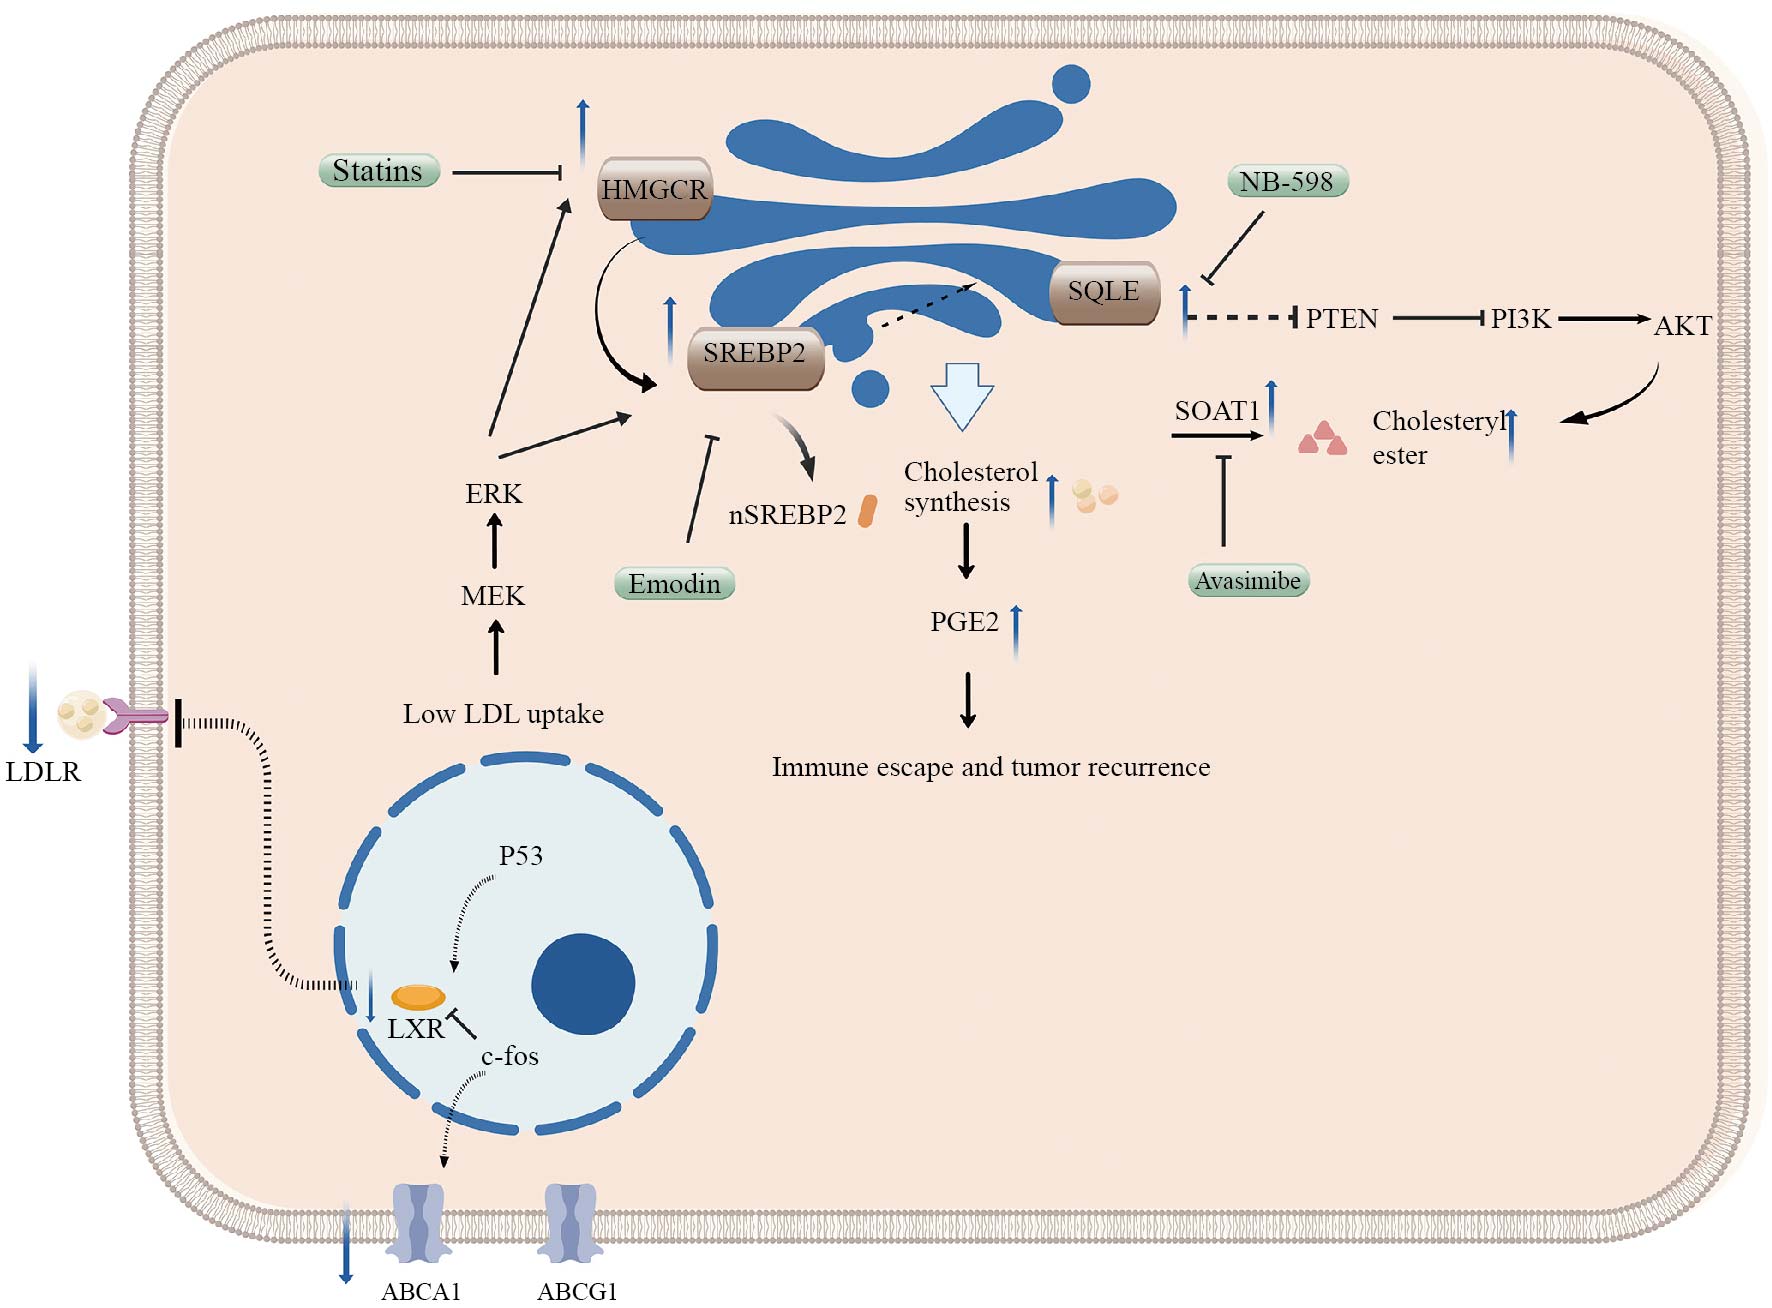
在肝细胞癌中, 胆固醇代谢在多个环节发生深刻重塑, 以支持肿瘤增殖、转移和免疫逃逸。合成环节: 限速酶(HMGCR、SQLE、FDPS、DHCR24)普遍上调, 驱动胆固醇从头合成过量生成。摄取环节: LDLR和SCARB1过表达, 促进外源性胆固醇的获取。酯化环节: SOAT1上调, 将过量游离胆固醇转化为胆固醇酯储存于脂滴中, 既避免胆固醇毒性, 又赋予肿瘤细胞代谢韧性。外排环节: ABC转运蛋白(ABCA1、ABCG1)常受抑制, 导致胆固醇在肿瘤细胞内蓄积。
In hepatocellular carcinoma, cholesterol metabolism undergoes profound remodeling at multiple steps to support tumor proliferation, metastasis, and immune evasion. Synthesis: rate-limiting enzymes (HMGCR, SQLE, FDPS, DHCR24) are generally upregulated, driving excessive de novo cholesterol synthesis. Uptake: LDLR and SCARB1 are overexpressed, enhancing exogenous cholesterol acquisition. Esterification: SOAT1 is upregulated, converting excess free cholesterol into cholesteryl esters stored in lipid droplets, thereby avoiding cholesterol toxicity and conferring metabolic resilience to tumor cells. Efflux: ABC transporters (ABCA1, ABCG1) are often suppressed, leading to intracellular cholesterol accumulation in tumor cells.
图2 肝癌中胆固醇代谢重编码
Fig.2 Cholesterol metabolic reprogramming in hepatocellular carcinoma
3.2 肿瘤微环境中的胆固醇代谢重编程与免疫调节
3.2.1 T细胞
T细胞在抗肿瘤免疫中发挥着关键作用, 其中细胞毒性T淋巴细胞(cytotoxic T lymphocyte, CTL)通过直接杀伤和细胞因子等机制清除肿瘤细胞。快速增殖的T细胞需要大量胆固醇以满足旺盛的膜生物合成需求。抑制胆固醇酯化酶会破坏T细胞内的胆固醇稳态, 导致游离胆固醇在T细胞内积聚。适度增加胆固醇可促进T细胞受体(T-cell receptor,TCR)聚集, 从而增强T细胞活化。此外, 胆固醇增加还能促进T细胞与肿瘤细胞之间免疫突触的形成, 增强T细胞的细胞毒性功能。在分子层面, 胆固醇对T细胞功能的影响不仅取决于总量, 还与亚细胞分布和膜微区组织密切相关。在T细胞早期活化阶段, TCR-CD3复合物中ITAM基序的磷酸化是启动下游信号级联反应的关键步骤。免疫突触脂质筏中适当水平的游离胆固醇可增强膜微区的有序性, 促进Src家族激酶如Lck和Fyn的聚集与活化。这些激酶随后在TCR复合物内磷酸化CD3ζ链和ZAP70, 激活下游MAPK/ERK及Ca2⁺-NFAT信号通路。由此可见, 胆固醇是参与 TCR信号组织的重要调节因子[69]。
然而, 肿瘤微环境中的胆固醇代谢改变也可能导致相反的结果。研究发现, 与正常组织相比, HCC中27HC的水平升高。27HC通过SREBP和LXR通路调节T细胞胆固醇稳态, 在特定肿瘤微环境中诱导CD8⁺ T细胞出现胆固醇缺乏的现象, 抑制T细胞增殖。27HC激活LXR可上调低密度脂蛋白受体可诱导降解因子(inducible degrader of the low-density lipoprotein receptor, IDOL)表达, 促进LDLR泛素化和降解, 从而减少对外源性胆固醇的摄取。同时, 27HC激活的LXR通过竞争性结合转录共激活因子如PGC-1α, 抑制SREBP2相关胆固醇合成程序。这种双重阻断导致T细胞中胆固醇缺乏, 抑制TCR近端信号转导。胆固醇缺乏还可能影响溶酶体功能和自噬过程,进一步诱发 T 细胞功能障碍并促进其死亡[70]。然而,也有研究提示27HC可在特定条件下通过PI3K/AKT通路增强T细胞活性和促进记忆性T细胞形成, 提示其免疫效应具有明显的情境依赖性[71-72]。
氧化胆固醇代谢物在肿瘤生物学中常表现出双重作用。一项研究发现, 肿瘤来源因子可激活CTLs中的应激反应转录因子ATF3, 进而抑制胆固醇25-羟化酶(cholesterol 25-hydroxylase, CH25H)的表达。CH25H负责将胆固醇转化为25HC。25HC水平降低会促进巨噬细胞等吞噬细胞吞噬凋亡细胞(efferocytosis),导致肿瘤细胞表面抗原丢失, 从而使其逃避免疫攻击。此外, 25HC减少还会导致携带肿瘤抗原的CTLs被误认为是肿瘤细胞而使其遭到其他CTLs的清除。这使CTLs活性下降并增加其凋亡概率。因此, ATF3-CH25H轴的失调不仅促进吞噬凋亡,同时损害CTL功能, 有利于肿瘤免疫逃逸[73]。
相反, 过高的胆固醇水平同样会损害T细胞功能。研究表明, 在肿瘤微环境中胆固醇积累可诱导T细胞内质网应激, 导致T细胞耗竭, 其特征包括PD-1、TIM-3和LAG-3等免疫检查点分子表达上调[74]。肿瘤分泌的FGF21可激活CD8⁺ T细胞中的PI3K-AKT-mTOR通路, 进而激活SREBP并促进胆固醇合成。这种异常升高的胆固醇可进一步加剧T细胞耗竭并抑制抗肿瘤免疫反应。机制上, 肿瘤分泌的FGF21与FGFR1受体结合, 激活CD8⁺ T细胞中的PI3K-AKT-mTORC1通路和SREBP1/2相关的脂质合成通路[75]。然而, 多余的胆固醇并不一定均匀分布于质膜, 而可能积聚于内质网。内质网游离胆固醇过载会破坏钙离子稳态并引发内质网应激, 持续激活IRE1α-XBP1通路, 促进PD-1、TIM-3等免疫检查点分子表达并导致T细胞耗竭[74]。
因此, 维持适当的胆固醇合成水平对T细胞功能至关重要, 胆固醇对T细胞的影响呈现明显的非线性特征: 胆固醇缺乏会损害膜结构并削弱TCR信号转导, 适度水平的胆固醇有利于增强免疫功能, 而过量则可能通过内质网应激等机制诱导T细胞耗竭[70]。这也提示, 理解肿瘤免疫中的胆固醇效应不能简单将其归结为“高胆固醇有害”或“低胆固醇有利”, 而需要综合考虑胆固醇水平、代谢流向及其空间分布。
3.2.2 中性粒细胞
肿瘤中存在多种免疫抑制功能的髓系细胞, 包括中性粒细胞和巨噬细胞。这些细胞在肿瘤微环境中受到多种代谢和炎症信号的调控, 并可形成具有免疫抑制和促瘤特性的状态。中性粒细胞可通过分泌免疫调节性的细胞因子如IL-10和TGF-β, 抑制T细胞功能。研究表明, 22-羟基胆固醇(22-hydroxycholesterol, 22HC)可促进免疫抑制性GR1⁺中性粒细胞的迁移。22HC在多种肿瘤培养液中含量丰富, 其作用不依赖LXR, 而可能通过结合并激活C-X-C趋化因子受体2(C-X-C chemokine receptor type 2, CXCR2)促进中性粒细胞招募[76]。这一研究提示, 氧化甾醇不仅是胆固醇代谢的终产物,也可以作为细胞间信号, 直接影响免疫细胞的空间分布。因此, 胆固醇代谢重编程可能通过改变氧化甾醇谱, 进一步改变肿瘤微环境中的髓系细胞组成。
3.2.3 单核–巨噬细胞
单核–巨噬细胞是另一类重要的肿瘤免疫调节细胞。根据功能状态, 巨噬细胞传统上常被概括为M1型(促炎和抗肿瘤)与M2型(抗炎和促肿瘤)表型, 但实际肿瘤相关巨噬细胞(tumor-associated macrophage, TAM)持续处于高度免疫抑制状态。胆固醇代谢产物可通过多种核受体和信号通路重塑TAM的功能状态[77]。27HC可通过多种机制影响单核–巨噬细胞极化, 一方面, 作为内源性LXR配体, 27HC可激活LXRα/β, 使其与视黄醇X受体(retinoid X receptor, RXR)形成异二聚体, 并结合ABCA1和ABCG1基因启动子中的LXR响应元件(LXR response element, LXRE), 从而增强胆固醇外排。这一过程可改变脂筏微环境, 并进一步影响TLR4介导的NF-κB信号, 调节炎症反应和巨噬细胞功能。另一方面, 27HC还可通过不依赖LXR的机制激活PI3K/AKT通路, 促进特定免疫抑制性巨噬细胞状态形成, 如上调表达CD206和Arg1[78]。此外, 氧化甾醇也可促进巨噬细胞炎症反应, 如27HC通过激活巨噬细胞STAT1和NF-κB信号增强其抗肿瘤活性,22HC则通过激活TLR4和JNK增强巨噬细胞抗肿瘤功能[79]。
25HC同样是连接胆固醇代谢与巨噬细胞功能的重要代谢物。25HC可抑制SREBP2的切割及其核内转运, 抑制胆固醇合成, 进而调控mTORC1和AMPK活性。激活的AMPK可促进STAT6相关转录程序, 并增强Arg-1和Retnla等M2相关基因表达。同时, AMPK介导的代谢重编程促使巨噬细胞更多依赖脂肪酸氧化(fatty acid oxidation, FAO)提供能量, 为免疫抑制性巨噬细胞状态的维持提供了代谢基础[79]。此外, 多种羟基胆甾醇的混合物可增强LXR和ABCA1表达, 并促进IL-10释放, 其中27HC对单核–巨噬细胞M2极化具有强促进作用[80]。25HC还可诱导IL-10和TGF-β等免疫抑制因子的表达和分泌, 从而抑制抗肿瘤免疫反应[81]。
值得注意的是, 胆固醇代谢对巨噬细胞功能的影响同样具有双向性。持续抑制SREBP2导致的胆固醇不足, 可能影响线粒体内膜的胆固醇含量水平和电子传递链复合物I和III的功能, 并增加线粒体活性氧(reactive oxygen species, ROS)产生。在特定条件下,这种线粒体应激可激活AIM2炎性小体, 促进IL-1β和IL-18的成熟与分泌, 进一步促进炎症反应[82]。相反,在25HC敲除的巨噬细胞中, 由于SREBP2受到的抑制作用减弱, 胆固醇合成能力增强。过量的胆固醇会损害线粒体功能, 导致线粒体DNA释放, 进而激活AIM2炎性小体并增强IL-1β活性。而我们近期的研究也发现肿瘤微环境中富含的羟化胆固醇尤其是27HC会通过抑制单核细胞中胆固醇的合成, 对单核细胞向巨噬细胞的分化造成强烈的代谢压力, 进而激活单核巨噬细胞的内质网应激通路, 促进IL-1β释放来促进髓系增生并塑造单核–巨噬细胞主导的免疫抑制性微环境。这些研究暗示, 胆固醇代谢在调控巨噬细胞功能方面具有明显的双向性和情境依赖性。
除了羟基胆固醇外, 肿瘤还可通过改变胆固醇外排影响巨噬细胞状态。研究发现, 肿瘤来源的透明质酸可促进巨噬细胞中ABCA1和ABCG1的表达, 增加胆固醇的外排。胆固醇外排增加会影响细胞膜脂质筏结构, 有利于IL-4介导的免疫抑制性巨噬细胞分化, 并抑制IFN-γ诱导的基因表达[83]。此外, LXR激动剂可通过调控髓源性抑制细胞MDSCs来影响抗肿瘤免疫。LXR激活可促进APOE的表达,并通过APOE与低密度脂蛋白受体相关蛋白8(lowdensity lipoprotein receptor-related protein 8, LRP8)的相互作用降低MDSCs数量[84]。肿瘤中的胆固醇积累还可改变巨噬细胞内质网的脂质组成并诱导内质网应激, 而内质网应激则可进一步促进免疫抑制性巨噬细胞状态形成[85]。
3.2.4 树突状细胞
作为抗肿瘤免疫中的主要抗原呈递细胞, 树突状细胞捕获、加工和呈递肿瘤相关抗原, 并通过激活T细胞参与肿瘤杀伤。因此, 调控树突状细胞的募集、成熟及抗原呈递功能对于抗肿瘤免疫至关重要。研究表明, 部分氧化胆固醇可促进树突状细胞的成熟。它们激活树突状细胞中的LXR和RXR相关信号。活化的LXR/RXR异源二聚体调控共刺激分子CD80和CD86的表达, 而这些分子对于树突状细胞有效呈递抗原至关重要[86]。氧固醇还可增强树突状细胞对抗原的摄取、加工和呈递能力, 从而提升其激活T细胞的能力[86]。然而, 也有其他报道指出, 树突状细胞中LXR的活化会下调CD86和IL-12, 同时促进IL-10的分泌, 最终抑制T细胞功能[87]。多种肿瘤来源的条件培养基可激活树突状细胞中的LXR, 从而抑制CCR7的表达。CCR7对于树突状细胞从肿瘤向淋巴结归巢至关重要, 其受抑制会降低树突状细胞向T细胞呈递抗原的能力, 并削弱抗肿瘤免疫效应。过表达胆固醇磺基转移酶SULT2B1b, 将羟基胆固醇转化为无活性的硫酸化形式, 则有助于树突状细胞的抗肿瘤免疫功能[88]。
3.2.5 自然杀伤(NK)细胞
NK细胞在肿瘤免疫监视中发挥关键作用。NK细胞可产生细胞毒性颗粒, 包括穿孔素和颗粒酶, 并分泌IFN-γ和TNF等炎症性细胞因子[89]。虽然由细胞毒性分子介导的直接杀伤是其主要抗肿瘤功能, 但NK细胞来源的IFN-γ对于抗肿瘤免疫和免疫治疗的疗效同样重要。因此, 维持NK细胞功能对于有效抗肿瘤免疫具有重要意义。NK细胞的功能高度依赖于细胞膜流动性和脂筏完整性, 以实现有效的免疫突触形成。适量的胆固醇可正向调节NK细胞中脂筏的形成和活化信号通路[90]。肿瘤细胞通过激活mTORC1/SREBP2等通路驱动异常的胆固醇合成和积累, 一方面满足肿瘤细胞自身增殖需求,另一方面也可通过改变肿瘤微环境中的脂质供应和代谢竞争间接影响NK细胞。
值得注意的是, 血清总胆固醇(serum total cholesterol,TC)和低密度脂蛋白胆固醇(low-density lipoprotein cholesterol, LDL-C)水平升高可能与NK细胞的抗肿瘤功能增强有关。研究表明, 高胆固醇饮食(high-cholesterol diet, HCD)或ApoE缺失所致的高胆固醇血症可显著抑制肝癌小鼠模型中的肿瘤生长和转移, 其机制与促进NK细胞向肿瘤内浸润及促进胆固醇在NK细胞内的积累有关, 并伴随活化受体、颗粒酶B、穿孔素和IFN-γ等炎症性细胞因子水平的增加[90]。然而, 在代谢功能障碍相关脂肪性肝炎(metabolic dysfunction-associated steatohepatitis, MASH)条件下, 异常胆固醇积累又可能导致NK/NKT细胞功能障碍。研究发现, 肥胖或NAFLD相关代谢异常可诱导自然杀伤T细胞耗竭和功能障碍, 从而削弱抗肿瘤免疫监视[91]。
因此, 全身性胆固醇环境与局部肿瘤微环境中的胆固醇代谢可能产生不同甚至相反的免疫反应。进入胆固醇代谢重编程的肿瘤微环境(tumor microenvironment,TME)后, NK细胞可能面临多代谢竞争、氧化甾醇信号以及异常鞘脂代谢等多重挑战[92]。这些因素可能共同影响NK细胞浸润、免疫突触形成和细胞毒性功能, 最终限制其肿瘤杀伤能力。
3.3 胆固醇相关特征性代谢产物重塑肿瘤微环境
肝癌中胆固醇代谢紊乱产生的特征性代谢产物, 主要通过代谢物介导的细胞间通信, 系统性地重塑TME, 将其改造成一个有利于肿瘤生长和免疫逃逸的生态位。不同代谢产物通过作用于不同的免疫细胞群体, 共同构建了一个复杂的免疫抑制网络。重要的胆固醇代谢相关特征性代谢产物主要有如前所述的27HC、25HC、22HC和胆固醇酯。
27HC是HCC中研究最深入的免疫抑制性氧固醇之一, 其核心作用是直接抑制CD8⁺ T细胞的功能。HCC细胞来源的27HC被证实是促进CD8⁺ T细胞耗竭的关键因子。其积累与仑伐替尼耐药密切相关,机制上, 27HC通过抑制铁死亡来保护耐药细胞, 同时削弱CD8⁺ T细胞的细胞毒性[93]。25-羟基胆固醇是巨噬细胞功能的代谢重编程者, 是连接胆固醇代谢与巨噬细胞功能的关键分子。
我们的研究发现胆固醇酯化对肝癌的发生和发展具有重要意义。SOAT1的高表达通过维持肿瘤细胞的抗氧化能力和代谢韧性, 帮助其抵抗CD8⁺ T细胞和IFN-γ的免疫攻击。SOAT1缺失可抑制内源性胆固醇和脂肪酸生物合成, 同时可升高氧化应激和内质网应激水平。在免疫压力下, 瘤内胆固醇、不饱和脂肪酸、磷脂和PGE2的表达量减少, 凸显了胆固醇酯化在免疫逃逸中的重要性。在机制上,SOAT1缺失损害SREBP2介导的胆固醇生物合成, 从而限制了在T细胞攻击或IFN-γ处理下支持抗氧化能力的胆固醇衍生中间产物(图3)。
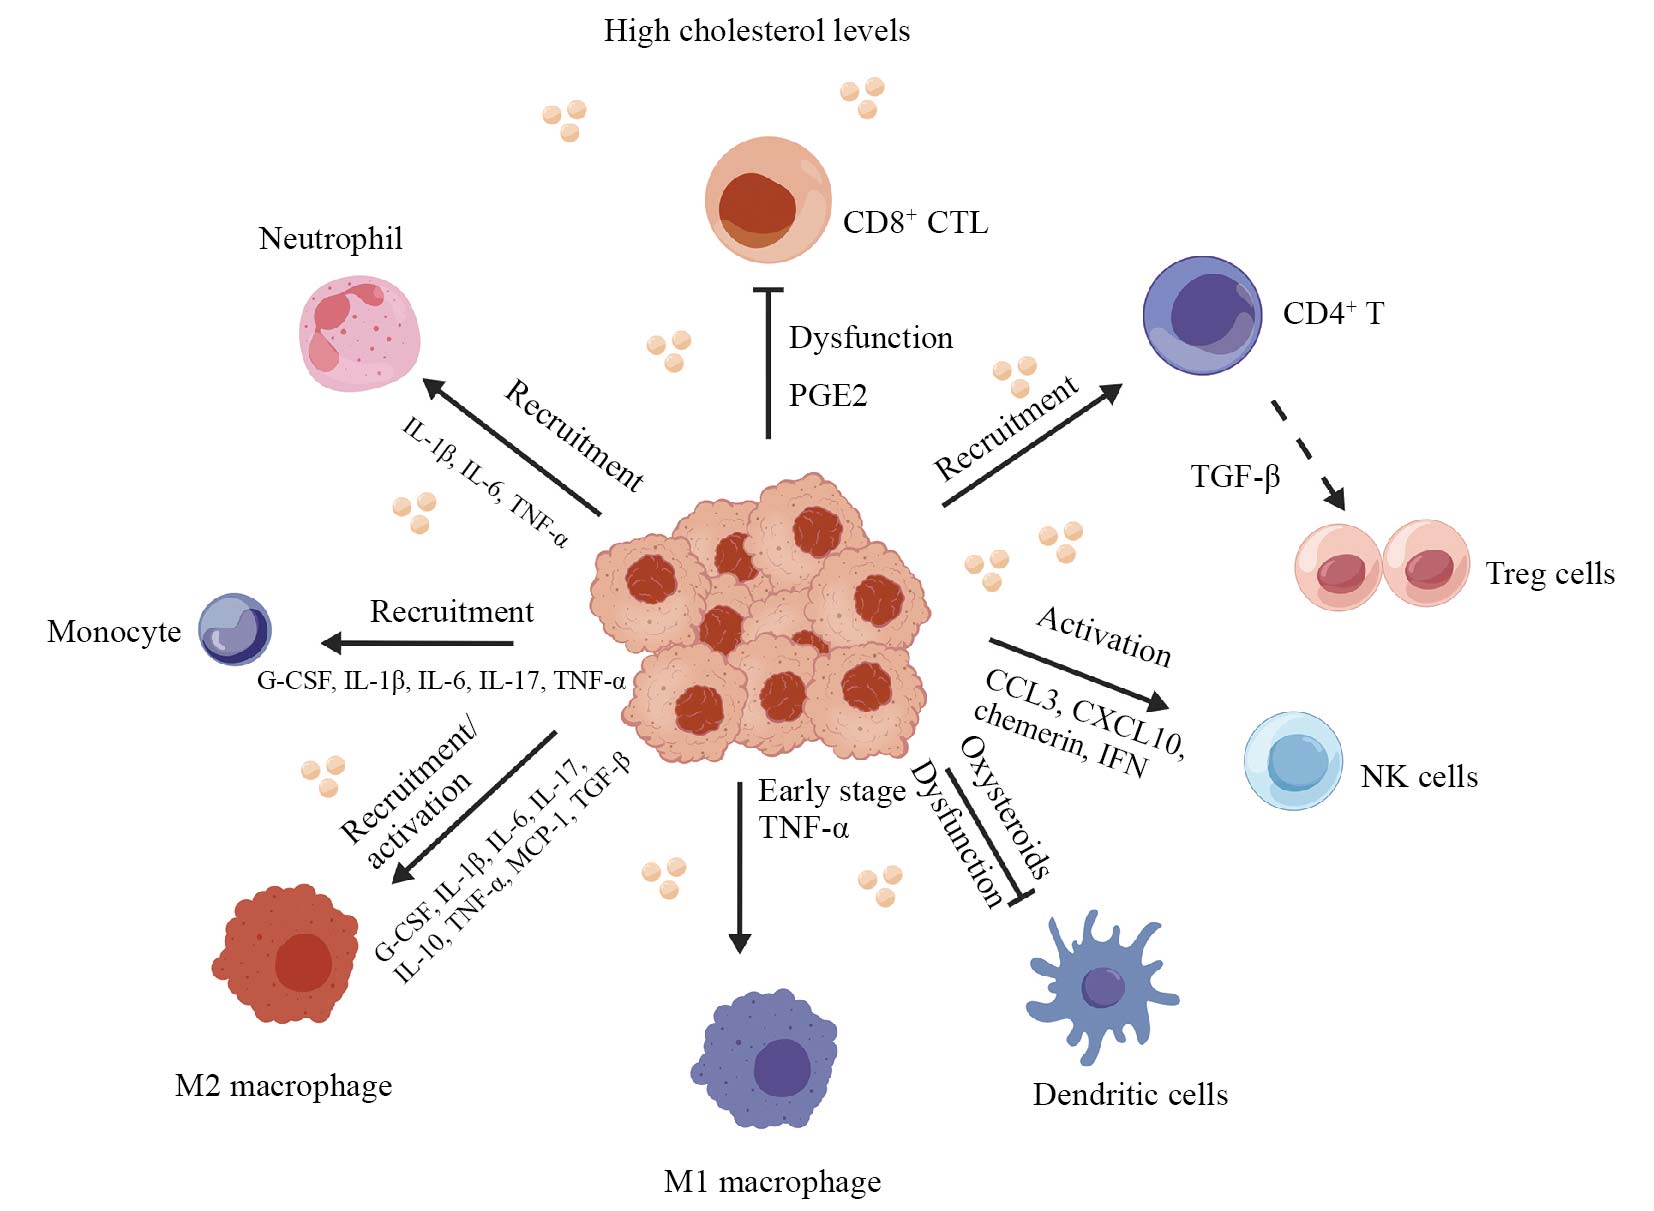
高胆固醇水平扰动肿瘤微环境内多种免疫细胞。肿瘤细胞分泌细胞因子与信号分子, 调控固有免疫及适应性免疫细胞的募集与功能重编程。促炎介质G-CSF、IL-1β、IL-6、IL-17、TNF-α介导中性粒细胞、单核细胞募集, 并驱动M1、M2型巨噬细胞极化; 肿瘤早期阶段TNF-α促进M1巨噬细胞活化; 胆固醇来源的氧类固醇会造成树突状细胞功能异常。肿瘤分泌CCL3、CXCL10、chemerin、IFN激活NK细胞; PGE2诱导CD8⁺细胞毒性T淋巴细胞功能耗竭。CD4⁺ T细胞被募集至肿瘤区域, 并在TGF-β作用下分化为调节性T细胞。CTL: 细胞毒性T淋巴细胞; PGE2: 前列腺素E2; TGF-β: 转化生长因子-β; Treg: 调节性T细胞; NK: 自然杀伤细胞; IFN: 干扰素; G-CSF: 粒细胞集落刺激因子; IL: 白介素; TNF-α: 肿瘤坏死因子-α; MCP-1: 单核细胞趋化蛋白-1; CCL3: C-C基序趋化因子配体3; CXCL10: C-X-C基序趋化因子配体10。
High cholesterol levels perturb multiple immune cell types within the tumor microenvironment. Tumor cells secrete cytokines and signaling molecules that regulate the recruitment and functional reprogramming of innate and adaptive immune cells. Pro-inflammatory mediators G-CSF, IL-1β, IL-6, IL-17, and TNF-α mediate the recruitment of neutrophils and monocytes, and drive M1 and M2 macrophage polarization. In early-stage tumors, TNF-α promotes M1 macrophage activation. Cholesterol-derived oxysterols cause dendritic cell dysfunction. Tumor-secreted CCL3, CXCL10, chemerin, and IFN activate NK cells; PGE2 induces functional exhaustion of CD8⁺ cytotoxic T lymphocytes. CD4⁺ T cells are recruited to the tumor region and differentiate into regulatory T cells under the influence of TGF-β. CTL: cytotoxic T lymphocyte; PGE2: prostaglandin E2; TGF-β: transforming growth factor-β; Treg: regulatory T cell; NK: natural killer cell; IFN: interferon; G-CSF: granulocyte colony-stimulating factor; IL: interleukin; TNF-α: tumor necrosis factor-α; MCP-1: monocyte chemoattractant protein 1; CCL3: C-C motif chemokine ligand 3; CXCL10: C-X-C motif chemokine ligand 10.
图3 肝癌中高胆固醇下的肿瘤免疫微环境
Fig.3 Tumor immune microenvironment under high cholesterol in hepatocellular carcinoma
3.4 胆固醇代谢在维持肝细胞癌氧化还原稳态中的特殊作用
除了直接调控免疫细胞功能外, 胆固醇代谢还通过维持肿瘤细胞自身的氧化还原稳态, 间接增强其免疫逃逸能力。过量膳食胆固醇摄入可诱导脂肪肝, 是HCC发生的危险因素之一[94]。与单独高脂饮食相比, 高脂联合高胆固醇饮食可进一步促进小鼠HCC发生, 提示胆固醇负荷在肝癌发生发展中有重要作用[95]。在人类HCC中, 胆固醇代谢紊乱同样十分明显。多种参与调节胆固醇稳态调控的基因, 包括生物合成、转运和分解代谢相关基因, 在HCC中发生异常, 并与患者较差的生存相关[96]。与此同时,HCC进展过程中持续存在的慢性炎症和内质网应激也可能促进胆固醇生物合成和摄取[97-98]。
T细胞主要通过穿孔素/颗粒酶途径和细胞因子介导途径发挥细胞毒作用。在HCC中, IFN-γ代表着主要的细胞毒性途径。既往研究表明, IFN-γ可增强肿瘤细胞脂质过氧化, 其中过量ROS通过氧化关键细胞分子产生细胞毒作用[99]。铁死亡是其中具有代表性的死亡方式, 其主要特征为脂质过氧化(lipid peroxidation)持续积累。值得注意的是, 肿瘤浸润CD8⁺ T细胞可通过诱导肿瘤细胞脂质过氧化增强其杀伤作用。与此同时, 肿瘤细胞也可通过代谢重编程建立强大的抗氧化防御, 从而抵御免疫攻击。
肿瘤微环境中升高的胆固醇水平是多种癌症的常见代谢特征。肿瘤细胞可能通过劫持甲羟戊酸途径来对抗脂质过氧化。该途径不仅参与CoQ和GPX4相关抗氧化体系, 还可产生角鲨烯和7-脱氢胆固醇等具有自由基捕获能力的代谢中间体, 从而抑制脂质过氧化[100-101]。在部分缺乏从头胆固醇合成能力的肿瘤中, 外源性胆固醇摄取对于细胞存活和增殖同样重要; 研究表明LDLR介导的胆固醇摄取可抑制膜脂质过氧化并降低肿瘤对铁死亡的易感性[102]。与代谢中间体的抗氧化作用不同, 膜胆固醇还可通过降低膜流动性和促进脂筏形成, 改变脂质过氧化底物的空间分布。因此, 胆固醇生物合成及其相关代谢网络不仅提供膜脂和代谢中间体, 也构成HCC细胞抵御氧化应激和免疫攻击的重要代谢防线。
4 靶向胆固醇代谢的治疗策略: 从降低胆固醇水平到代谢免疫生态
胆固醇代谢重编程不仅是HCC细胞维持增殖和生存的重要基础, 也深度参与肿瘤免疫微环境的形成与治疗响应。因此, 靶向胆固醇代谢的治疗策略正在由传统的“降低胆固醇水平”逐步拓展至“重塑胆固醇代谢网络及其免疫效应”。目前相关策略主要集中于抑制胆固醇生物合成、调控胆固醇摄取与外排、干预胆固醇胞内转运, 以及阻断胆固醇酯化等关键环节。值得注意的是, 不同代谢节点对肿瘤细胞和免疫细胞具有不同甚至相反的影响, 因此,未来治疗策略需要从单一代谢物水平控制进一步转向对“肿瘤细胞代谢适应性–免疫细胞功能–微环境生态”整体网络的精准调控。
4.1 靶向胆固醇生物合成
胆固醇生物合成是最早受到关注的抗肿瘤代谢靶点之一。他汀类药物通过抑制甲羟戊酸途径限速酶HMG-CoA还原酶(3-hydroxy-3-methylglutaryl-CoA reductase, HMGCR)的活性, 减少胆固醇及其他甲羟戊酸途径衍生代谢物的生成。类似地, 抑制角鲨烯合酶等下游酶也可以造成胆固醇耗竭, 并通过影响线粒体途径和氧化还原稳态增强HCC细胞对化疗的敏感性。值得注意的是, 将他汀类药物与抗PD-1疗法联用可产生协同抗肿瘤效应[103]。近期研究进一步表明, 他汀类药物不仅降低胆固醇水平, 还可显著降低甲羟戊酸途径衍生的辅酶Q水平, 进而削弱细胞抗氧化能力并诱导过度氧化应激[104]。因此, 他汀类药物的抗肿瘤作用可能并非单纯源于胆固醇耗竭,而是同时涉及膜稳态、蛋白修饰、线粒体功能和氧化还原稳态等多个层面。
角鲨烯环氧化酶(squalene epoxidase, SQLE)可催化胆固醇生物合成中的关键氧化反应, 其编码基因已被鉴定为多种肿瘤中的代谢驱动基因。研究发现, SQLE是NAFLD-HCC中异常上调最显著的代谢基因之一, 其高表达与NAFLD-HCC及其他病因HCC患者的不良预后相关。在小鼠模型中, 肝细胞特异性SQLE过表达可显著加速高脂/高胆固醇饮食诱导的HCC发展。机制研究提示, SQLE主要通过促进胆固醇及胆固醇酯代谢维持肿瘤细胞的代谢适应性, 其活性还与NADP+水平及细胞氧化还原状态密切相关, 从而进一步促进肿瘤代谢重编程[105]。特比萘芬作为临床应用的抗真菌药物, 可抑制SQLE活性, 并在体外抑制SQLE驱动的NAFLD-HCC细胞增殖, 在异种移植模型中亦可延缓肿瘤进展。因此, 靶向SQLE不仅为干预胆固醇合成提供了新的策略, 也提示了利用已上市药物重新定位干预肿瘤胆固醇代谢具有潜在的转化价值。
总体而言, 抑制胆固醇生物合成能够直接限制肿瘤细胞的膜合成、线粒体功能和氧化还原适应性,但其治疗效果并不完全取决于胆固醇绝对水平的下降。甲羟戊酸途径同时产生多种具有信号和代谢功能的中间产物, 因此, 未来需要进一步区分“胆固醇耗竭”和“甲羟戊酸途径抑制”各自对肿瘤细胞及免疫细胞的贡献。
4.2 靶向胆固醇摄取、外排与转运
细胞胆固醇水平由合成、外源性摄取、胞内转运和外排共同决定。因此, 除抑制胆固醇合成外, 调控胆固醇摄取、外排及胞内分配同样具有潜在的治疗价值, 因为胆固醇转运受损可导致内质网应激和自噬, 从而实现抗肿瘤效应。尤其值得关注的是, 胆固醇并非均匀分布于细胞内, 其亚细胞定位决定了膜结构、信号转导、内质网应激及代谢感知等多种生物学过程。干扰细胞内胆固醇转运也显示出癌症治疗潜力。因此, 干预胆固醇“在哪里”而不仅是“有多少”, 可能成为下一代胆固醇靶向治疗的重要方向。
LXR是细胞胆固醇稳态的重要转录调控因子,其激活可诱导ABCA1、ABCG1等胆固醇外排程序, 促进过量胆固醇从细胞中移出, 并通过影响胆固醇吸收、组织转运及肝脏排泄维持机体胆固醇稳态[106]。暴露于增殖刺激的正常细胞和癌细胞通过抑制LXR转录活性来解偶联胆固醇和氧固醇稳态, 进而增加细胞内胆固醇含量。在多种肿瘤类型中, LXR激活可显著诱导生长停滞和凋亡通路, 证明LXR通过代谢调控、微环境调节和细胞周期控制发挥抗肿瘤效应[107]。然而, LXR抑制可通过抑制脂肪生成和糖酵解有效抑制肿瘤生长, 提示这是一种潜在的癌症治疗策略。LXR在肿瘤中的作用具有明显的细胞类型和代谢背景依赖性, 其激活或抑制所产生的效应可能因肿瘤类型及特定代谢状态而异。因此, LXR相关治疗策略仍需要结合具体肿瘤生态位进行精准调控, 而不能简单归结为单纯的LXR激活或抑制。
PCSK9是连接系统性脂质代谢与肿瘤免疫的重要调控因子。经典意义认为, PCSK9通过促进LDLR降解, 减少细胞对循环LDL的摄取, 从而调节血浆LDL胆固醇水平[108]。近年来研究发现, PCSK9在HCC及其他肿瘤中还有超越经典的固醇代谢调控的作用。HCC中PCSK9异常表达(mRNA和蛋白水平)与患者预后有关。抑制PCSK9不仅能够影响肿瘤细胞的胆固醇稳态和进展, 还可增强抗肿瘤免疫。已有研究还表明, PCSK9遗传敲除或抗体阻断能够增加肿瘤细胞表面MHC-I稳定性, 促进细胞毒性T细胞大量浸润至肿瘤并增强抗肿瘤效应。这一发现提示,胆固醇代谢相关分子可以同时承担代谢调节和免疫调节功能, 为将脂质代谢干预与免疫治疗相结合提供了重要依据。
4.3 靶向胆固醇酯化: 从代谢储存到肿瘤免疫增敏
胆固醇酯化是维持细胞胆固醇稳态和缓冲游离胆固醇毒性的关键机制。脂质组学研究表明,HCC组织普遍存在胆固醇酯(cholesteryl ester, CE)积累, 这一现象可见于NAFLD、HBV感染及未知病因相关的HCC, 提示胆固醇酯化代谢可能是HCC的共同代谢特征之一[109]。CE由游离胆固醇与长链脂肪酰辅酶A(long-chain acyl-CoA, LC-CoA)酯化形成,其疏水性使其能够被储存在脂滴中, 从而降低过量游离胆固醇对细胞膜和细胞器的毒性[110]。胆固醇酯化不仅参与肠道胆固醇吸收, 也是维持游离胆固醇与CE动态平衡的重要机制[111]。在胆固醇负荷增加情况下, 固醇O-酰基转移酶介导的胆固醇酯化可将过量游离胆固醇转化为相对惰性 CE, 从而构成细胞抵御胆固醇毒性的适应性缓冲机制[112-114]。
值得注意的是, SOAT1介导的胆固醇酯化并非单纯的“脂质储存”过程, 而是与肿瘤细胞脂质代谢重编程密切相关。CE生成能够缓冲过量胆固醇对SREBP1和SREBP2活性的反馈抑制, 从而维持脂质合成和胆固醇代谢稳态[115]。因此, SOAT1介导的胆固醇酯化实际上构成了肿瘤细胞应对脂质过载的重要代谢缓冲系统。
基于这一认识, 靶向SOAT1已成为近年来胆固醇代谢抗肿瘤研究的重要方向。多种SOAT1抑制剂在不同的肿瘤模型中表现出抗肿瘤活性, 其中阿伐麦布(avasimibe)是研究较为广泛的SOAT抑制剂。已有研究表明, 抑制胆固醇酯化能够扰乱肿瘤细胞脂质稳态, 并增强其对代谢和治疗压力的敏感性。另外,一些具有SOAT1抑制活性的临床药物也被发现能够产生抗肿瘤效应。例如, 尼洛替尼可影响肿瘤细胞胆固醇代谢, 增强中性粒细胞和CD8⁺ T细胞的功能,从而同时作用于肿瘤细胞和免疫微环境[116]。胆固醇酯化对免疫细胞本身的影响同样值得关注。研究发现, 阿伐麦布处理可增强人源CAR-T细胞的体外细胞毒性, 其作用可能与细胞毒性CD8⁺ T细胞比例增加及效应功能增强有关。该结果与既往抑制胆固醇酯化促进CD8效应T细胞功能的研究一致[117]。因此,靶向胆固醇酯化可通过两条相互关联的途径增强抗肿瘤功能: 一方面破坏肿瘤细胞胆固醇稳态, 削弱其代谢适应性; 另一方面, 对T细胞功能具有增强作用。
值得注意的是, SOAT1抑制所产生的效应并不限于肿瘤细胞本身。SOAT1靶向可伴随肿瘤免疫微环境重塑, 包括促进CD8⁺ T细胞和其他效应免疫细胞的浸润并增强其功能, 并减少部分免疫抑制性髓系细胞。因此, SOAT1抑制可能通过“双重增敏”机制发挥抗肿瘤作用: 一方面削弱肿瘤细胞维持代谢和氧化还原稳态的能力, 使其更容易受到免疫攻击;另一方面增强免疫效应细胞的抗肿瘤能力, 从而提高抗PD-1及CAR-T等免疫治疗的疗效。这一机制对于特殊代谢和免疫状态下的HCC尤其具有潜在临床意义。在肥胖、高胆固醇血症以及器官移植后免疫抑制等免疫监视受损的条件下, 肿瘤细胞可能面临更复杂的代谢环境和相对减弱的免疫监视。靶向SOAT1能够从肿瘤细胞内部破坏这种代谢优势, 使其即使在有限的免疫压力下也更易受到清除[67]。因此, SOAT1及其他胆固醇酯化相关分子不仅可能成为治疗既存HCC的潜在靶点, 也可能成为降低高危患者肿瘤复发风险的重要干预节点。未来需要临床研究进一步评估SOAT1抑制剂的治疗窗口, 并重点探索其在复发预防、免疫治疗增敏以及特殊代谢和免疫抑制状态下的应用价值。
总体而言, 胆固醇酯化研究正在推动胆固醇代谢靶向策略发生重要转变: 治疗目标不再只是降低胆固醇水平, 而是解除肿瘤细胞对胆固醇代谢所建立的“适应性保护”。这一概念为理解代谢异常如何转化为免疫逃逸优势提供了新的切入点, 也为代谢治疗与免疫治疗的联合提供了更加明确的机制基础(图4)。
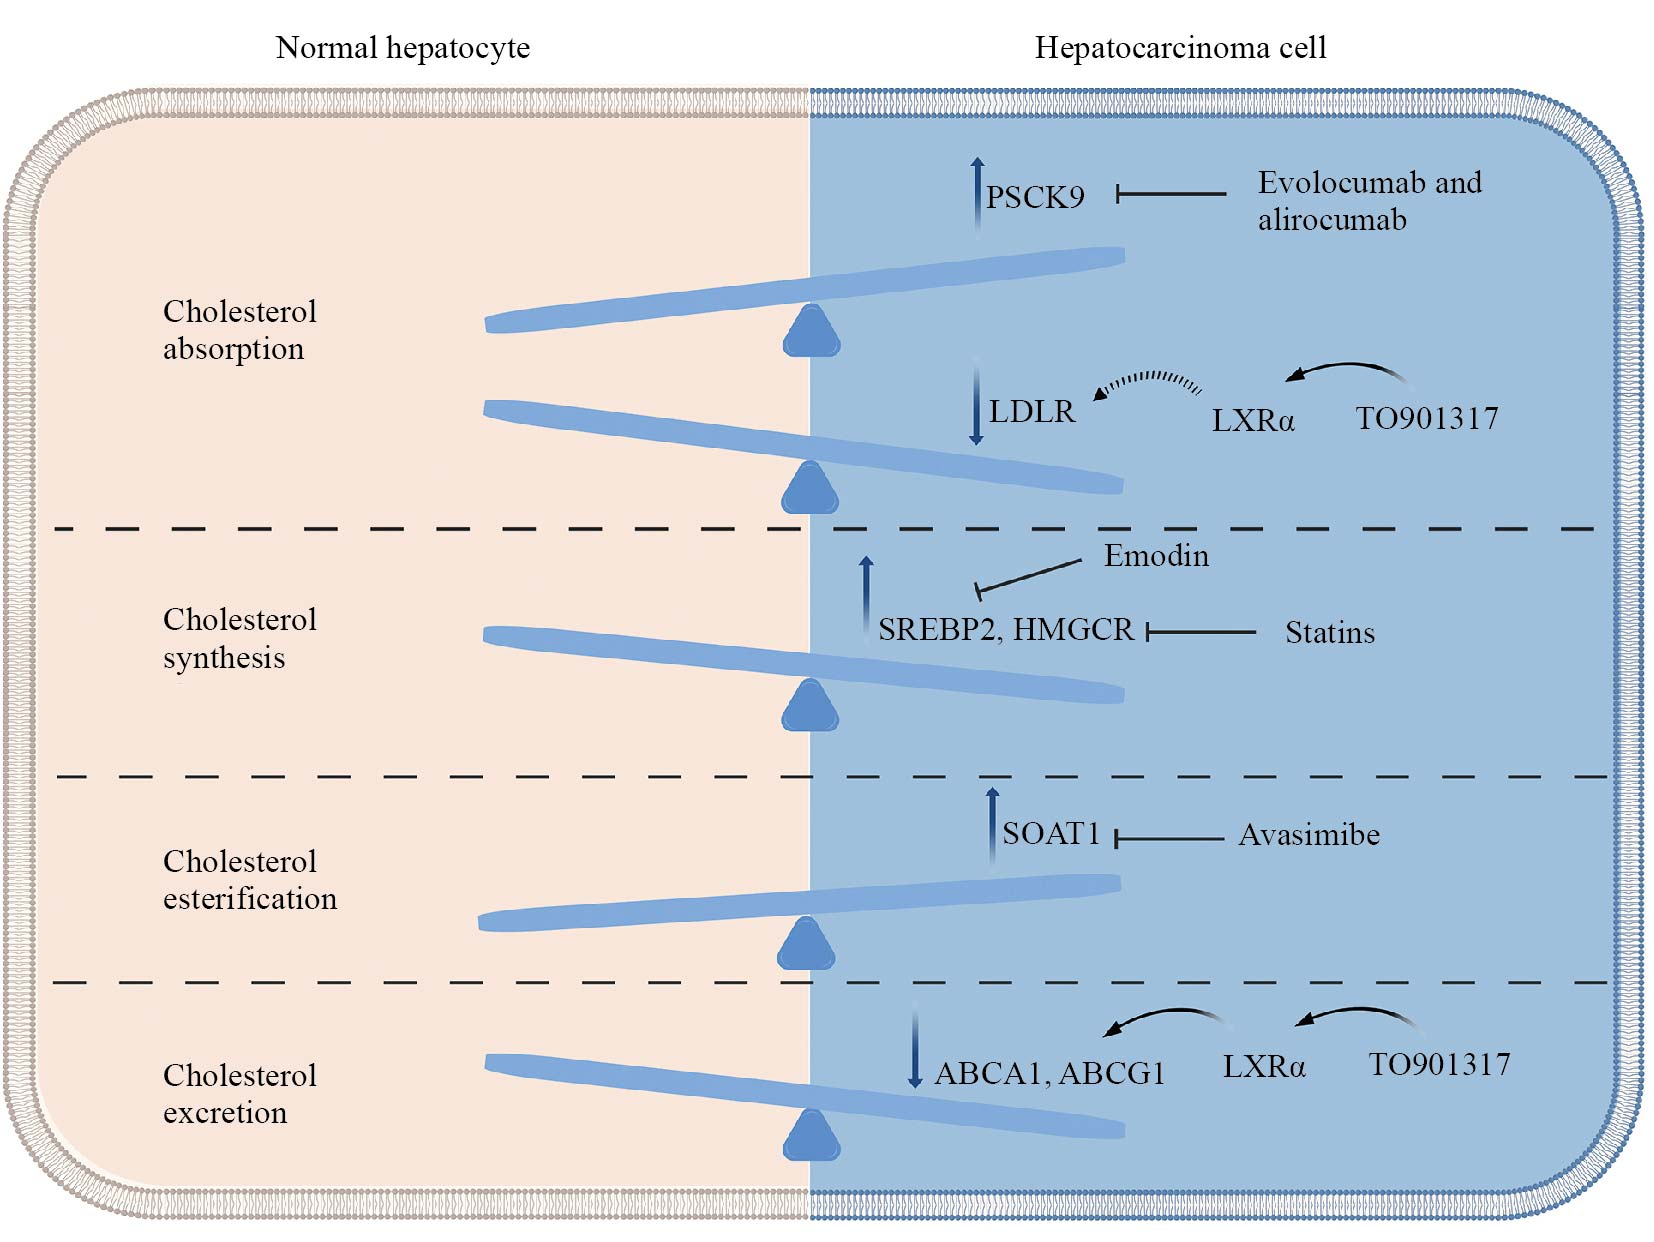
↑: 表达上调(肝癌vs正常肝细胞); ↓: 表达下调(肝癌vs正常肝细胞); 实线弯箭头: 激活; 虚线弯箭头: 间接激活; ┤平头横线: 抑制。
↑: expression upregulation (liver cancer vs normal liver cells); ↓: expression downregulation (liver cancer vs normal liver cells); solid curved arrow: activation; dashed curved arrow: indirect activation; ┤horizontal dotted line: inhibition.
图4 肝癌中胆固醇关键代谢步骤的变化及靶向治疗策略
Fig.4 Alterations in key cholesterol metabolic steps and targeted therapeutic strategies in hepatocellular carcinoma
5 总结
本综述阐述了胆固醇代谢重编程在驱动肝细胞癌(HCC)免疫逃逸和治疗耐药中的核心作用。通过代谢重编程, HCC细胞不仅满足自身的增殖需求,还主动塑造免疫抑制性的肿瘤微环境(TME)。胆固醇衍生物, 如氧固醇, 直接损害效应细胞的功能, 同时增强免疫抑制性细胞群体(包括髓源性抑制细胞)的活性。这建立了一个有害的前馈循环: 炎症驱动胆固醇失调, 而胆固醇失调又通过胆固醇代谢产物进一步削弱免疫监视。这一循环构成了HCC对ICB治疗表现出显著耐药性的根本机制。
更为关键的是, 胆固醇代谢通过多种相互关联的机制增强HCC细胞的韧性: (1) 代谢中间体(如角鲨烯、7-脱氢胆固醇)作为自由基清除剂, 直接中和活性氧(ROS)并抑制脂质过氧化链式反应; (2) 脂筏介导的信号通路保护, 富含胆固醇的脂筏微区隔离促凋亡信号蛋白, 同时富集促存活信号分子; (3) 胆固醇酯化可防止游离胆固醇产生毒性, 并在营养剥夺时迅速水解释放游离胆固醇, 从而维持膜完整性和信号转导能力; (4) 膜胆固醇调节脂筏结构以限制脂质过氧化底物的扩散。这些机制认识为开发新型联合治疗策略提供了坚实的理论基础。尽管从实验室到临床仍面临诸多挑战, 但随着空间多组学、类器官模型和精准医学方法的进步, 靶向胆固醇代谢有望成为打破HCC免疫治疗瓶颈的关键突破口。
参考文献 (References)
[1] SUNG H, FILHO A M, LAVERSANNE M, et al. Global cancer statistics 2024: GLOBOCAN estimates of incidence and mortality worldwide for 34 cancers in 186 countries [J]. CA: A Cancer Journal for Clinicians, 2026, 76(4): e70090.
[2] Finn R S, Qin S K, Ikeda M, et al. Atezolizumab plus bevacizumab in unresectable hepatocellular carcinoma [J]. The New England Journal of Medicine, 2020, 382(20): 1894-1905.
[3] Chen Y T, Chen D S, Liang Z X, et al. Immune checkpoint inhibitors in hepatocellular carcinoma therapy: resistance mechanisms, liver transplantation challenges and management strategies [J]. Cancer Drug Resistance, 2025, 8: 48.
[4] Zhang Y T, Xiong S Z, Zheng W J, et al. Reshaping the immunosuppressive niche in hepatocellular carcinoma: crosstalk networks, metabolic reprogramming, and therapeutic strategies [J]. Biochemical Pharmacology, 2026, 248: 117858.
[5] Zarlashat Y, Ghaffar A, Guerra F, et al. Immunological landscape and molecular therapeutic targets of the tumor microenvironment in hepatocellular carcinoma [J]. International Journal of Molecular
Sciences, 2025, 26(16): 7836.
[6] Li J Y, Liu Y D. Regulation of immune tolerance in hepatocellular carcinoma by liver diseases: a review [J]. Infectious Agents and Cancer, 2026, 21(1): 48.
[7] Kim J S, Kim Y, Kang B D, et al. Organ-specific responses to nivolumab plus ipilimumab in advanced hepatocellular carcinoma: a multicenter, retrospective study [J]. Cancer Medicine, 2025, 14(11): e70997.
[8] Altalbawy F M A, Zwamel A H, Sanghvi G, et al. Interactions in hepatic tumor microenvironment: potential targets and modulations for effective therapy [J]. Pathology Research and Practice, 2025, 272: 156074.
[9] Liu F, Li X Y, Zhang Y M, et al. Targeting tumor-associated macrophages to overcome immune checkpoint inhibitor resistance in hepatocellular carcinoma [J]. Journal of Experimental & Clinical Cancer Research, 2025, 44(1): 227.
[10] Wang Z J, Wang Z, Ji X D, et al. CR1(+) tumor-associated macrophages orchestrate an immunosuppressive niche in hepatocellular carcinoma: a genetic and multi-omics dissection [J]. Journal of Translational Medicine, 2026, 24(1): 955.
[11] Zhou S Y, Zhao Z X, Zhong H, et al. The role of myeloid-derived suppressor cells in liver cancer [J]. Discover Oncology, 2023, 14(1): 77.
[12] Xu Y H, Sun J G. Immunometabolic heterogeneity in hepatocellular carcinoma: transforming cold tumors into hot tumors [J]. Critical Reviews in Oncology Hematology, 2026, 219: 105123.
[13] Jang T Y, Jeon S E, Yun H J, et al. Dysadherin/YAP axis fuels stem plasticity and immune escape in liver cancer [J]. Signal Transduction and Targeted Therapy, 2025, 10(1): 421.
[14] Hanahan D, Weinberg R A. Hallmarks of cancer: the next generation [J]. Cell, 2011, 144(5): 646-674.
[15] Wang H B, Lun Y, Xu D D, et al. Research progress and therapeutic strategies in hepatocellular carcinoma metabolic reprogramming [J]. Journal of Advanced Research, 2026, 83: 439-453.
[16] Dai P, Feng J, Dong Y Y, et al. Metabolic reprogramming in hepatocellular carcinoma: an integrated omics study of lipid pathways and their diagnostic potential [J]. Journal of Translational Medicine, 2025, 23(1): 644.
[17] Ma W T, Yan F X, Cheng Y, et al. Cholesterol metabolic rewiring shapes immune remodeling across hepatocarcinogenesis [J]. Frontiers in Immunology, 2026, 17: 1884948.
[18] Qiao S, Zou H, Weng Y L, et al. Targeting SQLE-mediated cholesterol metabolism to enhance CD8+ T cell activation and immunotherapy efficacy in hepatocellular carcinoma [J]. Journal for Immunotherapy of Cancer, 2025, 13(9): e012345
[19] Gu Y E, Zhang L L, Li J H, et al. Targeting cholesterol esterification sensitizes liver cancer to CD8+ T cell attack by impairing metabolic and redox resilience [J]. Immunity, 2026, 59(7): 1948-1963.
[20] Dadey R E, Li R X, Griner J, et al. Multiomics identifies tumorintrinsic SREBP1 driving immune exclusion in hepatocellular carcinoma [J]. Journal for Immunotherapy of Cancer, 2025, 13(6): e011537.
[21] Wu M Z, Zhou X J, Zhou X Y, et al. ZDHHC3-mediated SCAP S-acylation promotes cholesterol biosynthesis and tumor immune escape in hepatocellular carcinoma [J]. Cell Reports, 2025, 44(4): 115586.
[22] Liscum L, Underwood K W. Intracellular cholesterol transport and compartmentation [J]. Journal of Biological Chemistry, 1995, 270(26): 15443-15446.
[23] Simons K, Ikonen E. How cells handle cholesterol [J]. Science, 2000, 290(5497): 1721-1726.
[24] Duan Y J, Gong K, Xu S W, et al. Regulation of cholesterol homeostasis in health and diseases: from mechanisms to targeted therapeutics [J]. Signal Transduction and Targeted Therapy, 2022, 7(1): 265.
[25] Repa J J, Mangelsdorf D J. The role of orphan nuclear receptors in the regulation of cholesterol homeostasis [J]. Annual Review of Cell and Developmental Biology, 2000, 16: 459-481.
[26] Li H, Yu X H, Ou X, et al. Hepatic cholesterol transport and its role in non-alcoholic fatty liver disease and atherosclerosis [J]. Progress in Lipid Research, 2021, 83: 101109.
[27] Lu X Y, Shi X J, Hu A O, et al. Feeding induces cholesterol biosynthesis via the mTORC1-USP20-HMGCR axis [J]. Nature, 2020, 588(7838): 479-484.
[28] Yang F, Kou J J, Liu Z Z, et al. MYC Enhances cholesterol biosynthesis and supports cell proliferation through SQLE [J]. Frontiers in Cell and Developmental Biology, 2021, 9: 655889.
[29] Luu W, Zerenturk E J, Kristiana I, et al. Signaling regulates activity of DHCR24, the final enzyme in cholesterol synthesis [J]. Journal of Lipid Research, 2014, 55(3): 410-420.
[30] Bairos J A, Njoku U, Zafar M, et al. Sterol O-acyltransferase (SOAT/ACAT) activity is required to form cholesterol crystals in hepatocyte lipid droplets [J]. Biochimica et Biophysica Acta-Molecular and Cell Biology of Lipids, 2024, 1869(6): 159512.
[31] Chang T Y, Chang C C Y, Lin S, et al. Roles of acyl-coenzyme A: cholesterol acyltransferase-1 and -2 [J]. Current Opinion in Lipidology, 2001, 12(3): 289-296.
[32] Yu L Q, Li-Hawkins J, Hammer R E, et al. Overexpression of ABCG5 and ABCG8 promotes biliary cholesterol secretion and reduces fractional absorption of dietary cholesterol [J]. Journal of Clinical Investigation, 2002, 110(5): 671-680.
[33] Collin V, Issakidis-Bourguet E, Marchand C, et al. The plastidial thioredoxins: new functions and new insights into specificity [J]. Journal of Biological Chemistry, 2003, 278(26): 23747-23752.
[34] Rizzolo D, Buckley K, Kong B, et al. Bile acid homeostasis in a cholesterol 7α-hydroxylase and sterol 27-hydroxylase double knockout mouse model [J]. Hepatology, 2019, 70(1): 389-402.
[35] Pandak W M, Kakiyama G. The acidic pathway of bile acid synthesis: not just an alternative pathway [J]. Liver Research, 2019, 3(2): 88-98.
[36] Mast N, Norcross R, Andersson U, et al. Broad substrate specificity of human cytochrome P450 46A1 which initiates cholesterol degradation in the brain [J]. Biochemistry, 2003, 42(48): 14284-14292.
[37] Brown J I I I, Theisler C, Silberman S, et al. Differential expression of cholesterol hydroxylases in Alzheimer’s disease [J]. Journal of Biological Chemistry, 2004, 279(33): 34674-34681.
[38] Makishima M. Nuclear receptors as targets for drug development: regulation of cholesterol and bile acid metabolism by nuclear receptors [J]. Journal of Pharmacological Sciences, 2005,97(2): 177-183.
[39] Brown M S, Goldstein J L. The SREBP pathway: regulation of cholesterol metabolism by proteolysis of a membrane-bound transcription factor [J]. Cell, 1997, 89(3): 331-340.
[40] Horton J D, Goldstein J L, Brown M S. SREBPs: activators of the complete program of cholesterol and fatty acid synthesis in the liver [J]. Journal of Clinical Investigation, 2002, 109(9): 1125-1131.
[41] Brown M S, Goldstein J L. Cholesterol feedback: from Schoenheimer’s bottle to Scap’s MELADL [J]. Journal of Lipid Research, 2009, 50(6): 1255.
[42] Spann N J, Glass C K. Sterols and oxysterols in immune cell function [J]. Nature Immunology, 2013, 14(9): 893-900.
[43] Bensinger S J, Bradley M N, Joseph S B, et al. LXR signaling couples sterol metabolism to proliferation in the acquired immune response [J]. Cell, 2008, 134(1): 97-111.
[44] Tall A R, Yvan-Charvet L. Cholesterol, inflammation and innate immunity [J]. Nature Reviews Immunology, 2015, 15(2): 104-116.
[45] Tabas I. Macrophage death and defective inflammation resolution in atherosclerosis [J]. Nature Reviews Immunology, 2010, 10(1): 36-46.
[46] Tran V H, Pham D V, Choi D Y, et al. Mitophagy induction and aryl hydrocarbon receptor-mediated redox signaling contribute to the suppression of breast cancer cell growth by taloxifene regulation of inflammasomes activation [J]. Antioxidants & Redox Signaling, 2022, 37(13): 1030-1050.
[47] Cyster J G, Dang E V, Reboldi A, et al. 25-hydroxycholesterols in innate and adaptive immunity [J]. Nature Reviews Immunology, 2014, 14(11): 731-743.
[48] Parks D J, Blanchard S G, Bledsoe R K, et al. Bile acids: natural ligands for an orphan nuclear receptor [J]. Science, 1999, 284(5418): 1365-1368.
[49] Wang H B, Chen J, Hollister K, et al. Endogenous bile acids are ligands for the nuclear receptor FXR BAR [J]. Molecular Cell, 1999, 3(5): 543-553.
[50] Chávez-Talavera O, Tailleux A, Lefebvre P, et al. Bile acid control of metabolism and inflammation in obesity, type 2 diabetes, dyslipidemia, and nonalcoholic fatty liver disease [J]. Gastroenterology, 2017, 152(7): 1679-1694.e3.
[51] Mencarelli A, Fiorucci S. FXR an emerging therapeutic target for the treatment of atherosclerosis [J]. Journal of Cellular and Molecular Medicine, 2010, 14(1/2): 79-92.
[52] Wu Q, Sun L L, Hu X M, et al. Suppressing the intestinal farnesoid X receptor/sphingomyelin phosphodiesterase 3 axis decreases atherosclerosis [J]. Journal of Clinical Investigation, 2021, 131(9): e142865.
[53] Zaidi N, Lupien L, Kuemmerle N B, et al. Lipogenesis and lipolysis: the pathways exploited by the cancer cells to acquire fatty acids [J]. Progress in Lipid Research, 2013, 52(4): 585-589.
[54] Deng R, Zheng X M, Liu F H, et al. The NPC1/USP7/p53 axis regulates cholesterol and promotes the proliferation of hepatocellular carcinoma [J]. Oncogene, 2026, 45(15): 1386-1397.
[55] Yang Y Y, Zhao P P, Chen H P, et al. Novel strategies against hepatocellular carcinoma through lipid metabolism [J]. Oncology Research, 2025, 33(11): 3247-3268.
[56] Chen J M, Zhao M Y, Ji G X, et al. Lactate-mediated cholesterol uptake promotes liver cancer progression via the SCARB1-autophagy axis [J]. EMBO Reports, 2026, 27(14): 4141-4165.
[57] Chen Z Y, Chen L, Sun B, et al. LDLR inhibition promotes hepatocellular carcinoma proliferation and metastasis by elevating intracellular cholesterol synthesis through the MEK/ERK signaling pathway [J]. Molecular Metabolism, 2021, 51: 101230.
[58] He W Z, Wang M, Zhang X C, et al. Estrogen induces LCAT to maintain cholesterol homeostasis and suppress hepatocellular carcinoma development [J]. Cancer Research, 2024, 84(15): 2417-2431.
[59] Li J X, Huang Y, Li J W, et al. Metabolic reprogramming-driven resistance to multi-kinase inhibitors in hepatocellular carcinoma: molecular mechanisms and therapeutic opportunities [J]. Molecular Cancer, 2026, 25(1): 37.
[60] Liu X J, Bao X H, Hu M J, et al. Inhibition of PCSK9 potentiates immune checkpoint therapy for cancer [J]. Nature, 2020, 588(7839): 693-698.
[61] Zhang Z R, Yang J Y, Liu R, et al. Inhibiting HMGCR represses stemness and metastasis of hepatocellular carcinoma via Hedgehog signaling [J]. Genes & Diseases, 2024, 11(5): 101285.
[62] Saito Y, Yin D Z, Kubota N, et al. A therapeutically targetable TAZ-TEAD2 pathway drives the growth of hepatocellular carcinoma via ANLN and KIF23 [J]. Gastroenterology, 2023, 164(7): 1279-1292.
[63] Liu N N, Song G S. A Positive feedback between cholesterol synthesis and the pentose phosphate pathway rather than glycolysis promotes hepatocellular carcinoma [J]. Hepatology, 2023, 78: S102.
[64] Xie J, Xiao G C, Qu X Y, et al. SQLE as a potential diagnostic and prognostic biomarker for LIHC: a multi-cohort and spatial study [J]. Npj Precision Oncology, 2026, 10(1): 207.
[65] Yang X P, Li J J, Wang Y R, et al. Single-cell mapping of cholesterol metabolism reveals FDPS as a therapeutic vulnerability in hepatocellular carcinoma [J]. Cellular Oncology, 2026, 49(2): 47.
[66] Yi Y, Liu X, Zhang X, et al. Dysregulated lipid metabolism in hepatocellular carcinoma: mechanisms and therapeutic strategies [J]. Medcomm-Oncology, 2026, 5(2): e70081.
[67] Gu Y, Zhang L, Li J, et al. Targeting cholesterol esterification sensitizes liver cancer to CD8+ T cell attack by impairing metabolic and redox resilience [J]. Immunity, 2026, 59(7): 1948-1963.E11.
[68] 张昕彤, 吴昊, 胡艳芬, 等. CYP27A1对肝细胞癌预后的影响及生物学作用[J]. 解放军医学杂志, 2024, 49(4): 387-395. Zhang X T, Wu H, Hu Y F, et al. The prognostic significance and biological effects of CYP27A1 in hepatocellular carcinoma [J]. Medical Journal of Chinese People’s Liberation Army, 2024, 49(4): 387-395.
[69] Kabouridis P S. Lipid rafts in T cell receptor signalling [J]. Molecular Membrane Biology, 2006, 23(1): 49-57.
[70] Yan C, Zheng L, Jiang S, et al. Exhaustion-associated cholesterol deficiency dampens the cytotoxic arm of antitumor immunity [J]. Cancer Cell, 2023, 41(7): 1276-1293.e1211.
[71] Kim S M, Kim B Y, Lee S A, et al. 27-hydroxycholesterol and 7alpha-hydroxycholesterol trigger a sequence of events leading to migration of CCR5-expressing Th1 lymphocytes [J]. Toxicology and Applied Pharmacology, 2014, 274(3): 462-470.
[72] Ma L, Wang L, Nelson A T, et al. 27-hydroxycholesterol acts on myeloid immune cells to induce T cell dysfunction, promoting breast cancer progression [J]. Cancer Letters, 2020, 493: 266-283.
[73] Lu Z, McBrearty N, Chen J Y, et al. ATF3 and CH25H regulate effector trogocytosis and anti-tumor activities of endogenous and immunotherapeutic cytotoxic T lymphocytes [J]. Cell Metabolism, 2024, 34(9): 1342-1358.e7.
[74] Ma X Z, Bi E G, Lu Y, et al. Cholesterol induces CD8+ T cell exhaustion in the tumor microenvironment [J]. Cell Metabolism, 2019, 30(1): 143-156.e5.
[75] Hu C G, Qiao W, Li X, et al. Tumor-secreted FGF21 acts as an immune suppressor by rewiring cholesterol metabolism of CD8+T cells [J]. Cell Metabolism, 2024, 36(3): 630-647.e8.
[76] Raccosta L, Fontana R, Maggioni D, et al. The oxysterol-CXCR2 axis plays a key role in the recruitment of tumor-promoting neutrophils [J]. Journal of Experimental Medicine, 2013, 210(9): 1711-1728.
[77] Seyhan D, Allaire M, Fu Y J, et al. Immune microenvironment in hepatocellular carcinoma: from pathogenesis to immunotherapy [J]. Cellular & Molecular Immunology, 2025, 22(10): 1132-1158.
[78] Zhao X Y, Cai X X, Zhu H Y, et al. 27-hydroxycholesterol inhibits trophoblast fusion during placenta development by activating PI3K/AKT/mTOR signaling pathway [J]. Archives of Toxicology, 2024, 98(3): 849-863.
[79] Schaffer S, Tandon R, Zipse H, et al. Stereo specific platelet inhibition by the natural LXR agonist Stereo specific platelet inhibition by the natural LXR agonist 22(R)-OH-cholesterol and its fluorescence labelling with preserved bioactivity and chiral handling in macrophages[J]. Biochemical Pharmacology, 2013, 86(2): 279-285.
[80] Marengo B, Bellora F, Ricciarelli R, et al. Oxysterol mixture and, in particular, 27-hydroxycholesterol drive M2 polarization of human macrophages [J]. Biofactors, 2016, 42(1): 80-92.
[81] Koarai A, Yanagisawa S, Sugiura H, et al. 25-hydroxycholesterol enhances cytokine release and toll-like receptor 3 response in airway epithelial cells [J]. Respiratory Research, 2012, 13: 63.
[82] Dang E V, McDonald J G, Russell D W, et al. Oxysterol restraint of cholesterol synthesis prevents AIM2 inflammasome activation [J]. Cell, 2017, 171(5): 1057-1071.e11.
[83] Goossens P, Rodriguez-Vita J, Etzerodt A, et al. Membrane cholesterol efflux drives tumor-associated macrophage reprogramming and tumor progression [J]. Cell Metabolism, 2019, 29(6): 1376-1389.e4.
[84] Tavazoie M F, Pollack I, Tanqueco R, et al. LXR/ApoE activation restricts innate immune suppression in cancer [J]. Cell, 2018, 172(4): 825-840.e18.
[85] Di Conza G, Tsai C H, Gallart-Ayala H, et al. Tumor-induced reshuffling of lipid composition on the endoplasmic reticulum membrane sustains macrophage survival and pro-tumorigenic activity [J]. Nature Immunology, 2021, 22(11): 1403-1415.
[86] Töröcsik D, Baráth M, Benko S, et al. Activation of liver X receptor sensitizes human dendritic cells to inflammatory stimuli [J]. Journal of Immunology, 2010, 184(10): 5456-5465.
[87] Geyeregger R, Zeyda M, Bauer W, et al. Liver X receptors regulate dendritic cell phenotype and function through blocked induction of the actin-bundling protein fascin [J]. Blood, 2007, 109(10): 4288-4295.
[88] Villablanca E J, Raccosta L, Zhou D, et al. Tumor-mediated liver X receptor-α activation inhibits CC chemokine receptor-7 expression on dendritic cells and dampens antitumor responses [J]. Nature Medicine, 2010, 16(1): 98-105.
[89] Zhang Y Y, Zhang Z M. The history and advances in cancer immunotherapy: understanding the characteristics of tumor-infiltrating immune cells and their therapeutic implications [J]. Cellular & Molecular Immunology, 2020, 17(8): 807-821.
[90] Qin W H, Yang Z S, Li M, et al. High serum levels of cholesterol increase antitumor functions of nature killer cells and reduce growth of liver tumors in mice [J]. Gastroenterology, 2020, 158(6): 1713-1727.
[91] Tang W S, Zhou J Y, Yang W Q, et al. Aberrant cholesterol metabolic signaling impairs antitumor immunosurveillance through natural killer T cell dysfunction in obese liver [J]. Cellular & Molecular Immunology, 2022, 19(7): 834-847.
[92] Zheng X H, Hou Z H, Qian Y B, et al. Tumors evade immune cytotoxicity by altering the surface topology of NK cells [J]. Nature Immunology, 2023, 24(5): 802-813.
[93] Wang J Y, Jia W B, Zhou Y P, et al. The deficiency of ALKBH5 promotes lenvatinib resistance and CD8+ T cell exhaustion via accumulation of the cholesterol metabolite 27HC in hepatocellular carcinoma [J]. Cancer Letters, 2026, 643: 218316.
[94] Liang J Q, Teoh N, Xu L X, et al. Dietary cholesterol promotes steatohepatitis related hepatocellular carcinoma through dysregulated metabolism and calcium signaling [J]. Nature Communications, 2018, 9: 4490.
[95] Zhang X, Coker O O, Chu E S, et al. Dietary cholesterol drives fatty liver-associated liver cancer by modulating gut microbiota and metabolites [J]. Gut, 2021, 70(4): 761-774.
[96] Ding C Y, Huo J H, Xu Y Q, et al. Expression and prognostic value of cholesterol homeostasis genes in hepatocellular carcinoma: a cohort study based on TCGA [J]. Medicine, 2026, 105(21): e48547.
[97] Zhao Y F, Wang L, Lee S, et al. Cholesterol induces mitochondrial dysfunction and apoptosis in mouse pancreatic beta-cell line MIN6 cells [J]. Endocrine, 2010, 37(1): 76-82.
[98] Chen Z Y, Liu S N, Li C N, et al. Atorvastatin helps preserve pancreatic beta cell function in obese C57BL/6 J mice and the effect is related to increased pancreas proliferation and amelioration of endoplasmic reticulum stress [J]. Lipids in Health and Disease, 2014, 13: 98.
[99] Wang W, Green M, Choi J E, et al. CD8+ T cells regulate tumour ferroptosis during cancer immunotherapy [J]. Nature, 2019, 569(7755): 270-274.
[100] Li Y X, Li Z, Ran Q, et al. Sterols in ferroptosis: from molecular mechanisms to therapeutic strategies [J]. Trends in Molecular Medicine, 2025, 31(1): 36-49.
[101] Li Y X, Ran Q, Duan Q H, et al. 7-dehydrocholesterol dictates ferroptosis sensitivity [J]. Nature, 2024, 626(7998): 411-418.
[102] Zheng J S, Conrad M. Ferroptosis: when metabolism meets cell death [J]. Physiological Reviews, 2025, 105(2): 651-706.
[103] Huang B L, Song B L, Xu C Q. Cholesterol metabolism in cancer: mechanisms and therapeutic opportunities [J]. Nature Metabolism, 2020, 2(2): 132-141.
[104] McGregor G H, Campbell A D, Fey S K, et al. Targeting the metabolic response to statin-mediated oxidative stress produces a synergistic antitumor response [J]. Cancer Research, 2020, 80(2): 175-188.
[105] Zhang Q X, Zhang C H, Liu D B. Squalene epoxidase in cancer: mechanistic insights, therapeutic potential, and future perspectives [J]. Experimental Cell Research, 2026, 462(2): 115166.
[106] Ikonen E. Cellular cholesterol trafficking and compartmentalization [J]. Nature Reviews Molecular Cell Biology, 2008, 9(2): 125-138.
[107] Ramalingam P S, Elangovan S, Mekala J R, et al. Liver X receptors (LXRs) in cancer-an Eagle’s view on molecular insights and therapeutic opportunities [J]. Frontiers in Cell and Developmental Biology, 2024, 12: 1386102.
[108] Bao X H, Liang Y J, Chang H M, et al. Targeting proprotein convertase subtilisin/kexin type 9 (PCSK9): from bench to bedside [J]. Signal Transduction and Targeted Therapy, 2024, 9(1): 13.
[109] Min H K, Kapoor A, Fuchs M, et al. Increased hepatic synthesis and dysregulation of cholesterol metabolism is associated with the severity of nonalcoholic fatty liver disease [J]. Cell Metabolism, 2012, 15(5): 665-674.
[110] Moore K J, Sheedy F J, Fisher E A. Macrophages in atherosclerosis: a dynamic balance [J]. Nature Reviews Immunology, 2013, 13(10): 709-721.
[111] Zhu Y H, Gu L, Lin X, et al. P53 deficiency affects cholesterol esterification to exacerbate hepatocarcinogenesis [J]. Hepatology, 2023, 77(5): 1499-1511.
[112] Meuwese M C, de Groot E, Duivenvoorden R, et al. ACAT inhibition and progression of carotid atherosclerosis in patients with familial hypercholesterolemia the CAPTIVATE randomized trial [J]. Journal of the American Medical Association, 2009, 301(11): 1131-1139.
[113] Tardif J C, Grégoire J, L’Allier P L, et al. Effects of the acyl coenzyme A: cholesterol acyltransferase inhibitor avasimibe on human atherosclerotic lesions [J]. Circulation, 2004, 110(21): 3372-3377.
[114] Warner G J, Stoudt G, Bamberger M, et al. Cell toxicity induced by inhibition of acyl-coenzyme A-cholesterol acyltransferase and accumulation of unesterified cholesterol [J]. Journal of Biological Chemistry, 1995, 270(11): 5772-5778.
[115] Lee H J, Li J, Vickman R E, et al. Cholesterol esterification inhibition suppresses prostate cancer metastasis by impairing the wnt/β-catenin pathway [J]. Molecular Cancer Research, 2018, 16(6): 974-985.
[116] Wang Z H, Wang M M, Zhang M X, et al. High-affinity SOAT1 ligands remodeled cholesterol metabolism program to inhibit tumor growth [J]. BMC Medicine, 2022, 20(1): 292.
[117] Yang W, Bai Y B, Xiong Y, et al. Potentiating the antitumour response of CD8+ T cells by modulating cholesterol metabolism [J]. Nature, 2016, 531(7596): 651-655.

 中文版
 英文版